m6A项目文章 | 杨正林院士团队新成果《J Adv Res》(17.1):解析 METTL16 调控视网膜感光细胞功能的多层机制
视网膜色素变性(RP)是导致不可逆致盲的高发遗传性眼病,以光感受器细胞进行性死亡为特征。尽管已有百余种致病基因被鉴定,但临床仍有30%~50%的病例无法明确基因病因且存在不完全外显,提示独立于DNA突变的RNA表观调控机制至关重要。
最新研究揭示,U6 snRNA显性突变及前体mRNA剪接紊乱是诱发RP的核心病理途径。METTL16作为特异性催化U6 snRNA发生m6A修饰的关键甲基转移酶,对维持剪接保真度至关重要,但其在视网膜组织中的具体功能仍属未知。那么,METTL16在光感受器稳态中究竟承担何种生理角色?它又是如何通过RNA调控网络影响视网膜退行性病变的?
【标题】METTL16 maintains photoreceptor integrity via splicing fidelity, mRNA stability, and translational regulation
【期刊】《J Adv Res》
【IF】17.1
【发表日期】2026-09-12
【单位】电子科技大学医学院
【表观生物提供】meRIP-seq、SELECT试剂盒
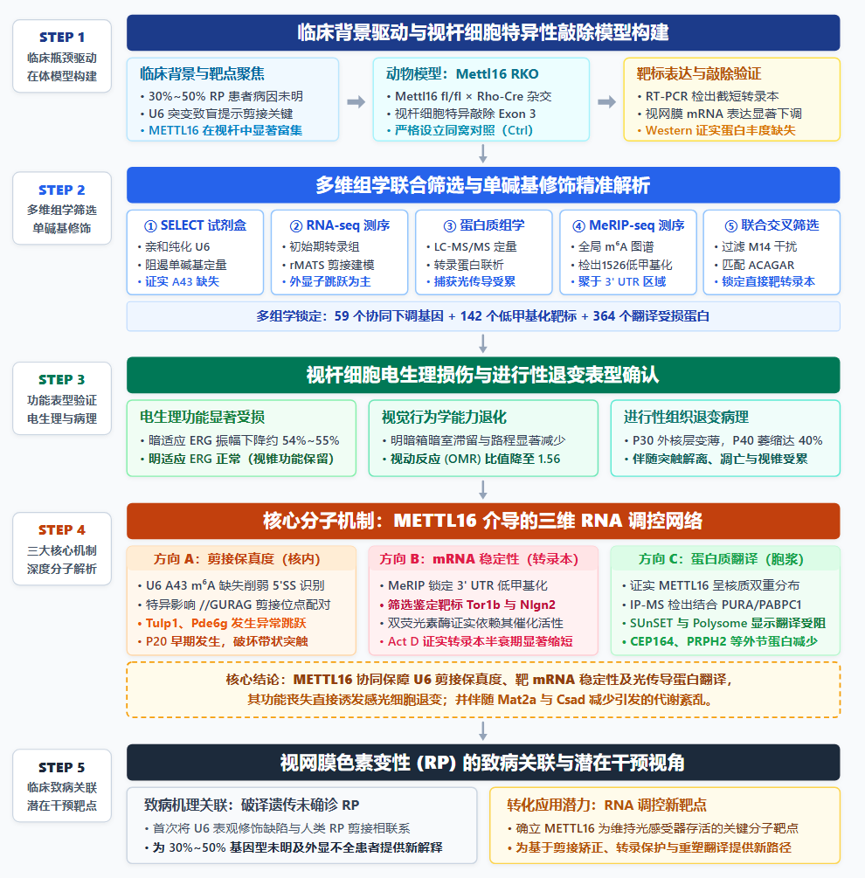
2026年9月12日,电子科技大学医学院任江波(一作)、杨正林/朱献军/杨牧(通讯)团队在《J Adv Res》发表题为“METTL16 maintains photoreceptor integrity via splicing fidelity, mRNA stability, and translational regulation”的研究论文。该研究证实,视杆细胞特异性敲除 METTL16 会破坏 U6 snRNA 甲基化并导致 Tulp1等基因异常剪接,加速 Tor1b等转录本降解并抑制光转导蛋白翻译效率,进而诱发进行性视网膜退变与视觉功能障碍,系统阐明了 METTL16 通过剪接保真度、mRNA 稳定性与翻译控制维持光感受器稳态的多层 RNA 调控机制。
研究思路
主要研究结果
1. 视杆细胞特异性 Mettl16 敲除小鼠模型的构建与验证
表达谱分析显示 METTL16 在小鼠各组织及不同发育阶段视网膜中持续表达,单细胞数据表明其在视杆细胞中呈现明显富集。为探究其体内功能,团队将Mettl16 flox 小鼠与视杆细胞特异表达的 Rho-Cre 转基因小鼠杂交,成功构建了 RKO 敲除小鼠模型。
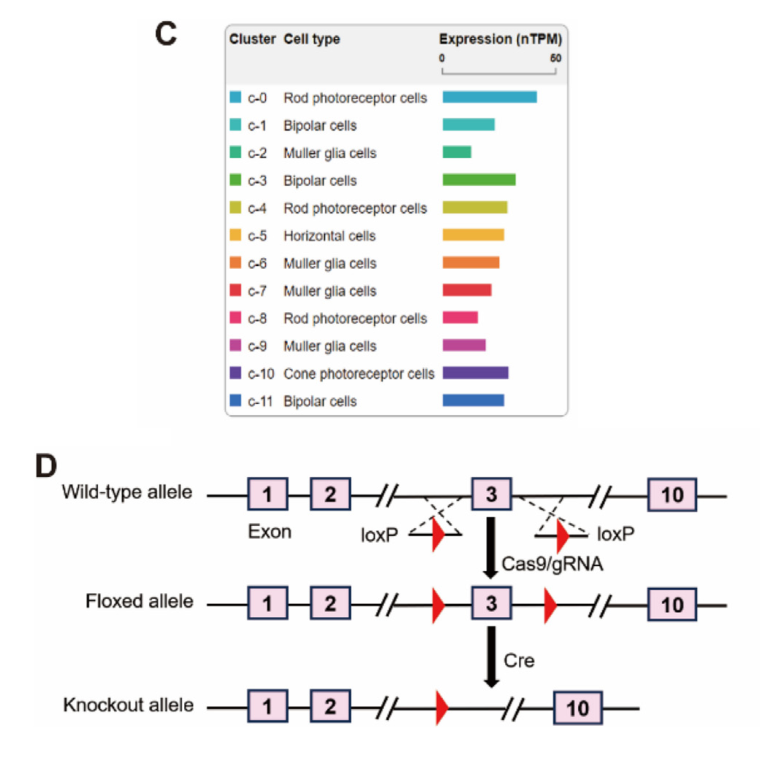
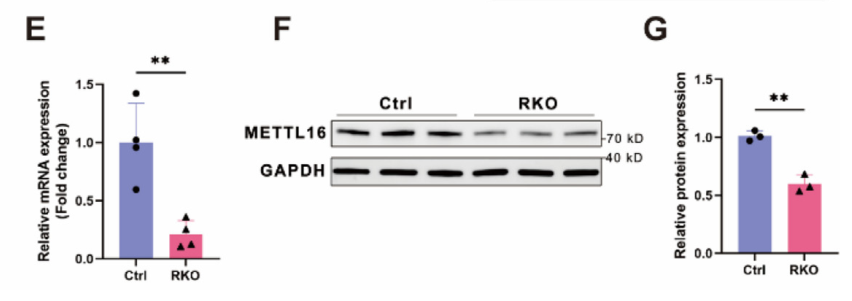
基因型鉴定证实小鼠发生第 3 外显子切除并产生截短转录本;视网膜 RT-qPCR 与免疫印迹检测均证实,RKO 小鼠视网膜中 METTL16 转录水平与蛋白丰度均显著降低。这些结果证实小鼠成功实现了视杆细胞特异的基因敲除,为后续研究其生理功能提供了可靠模型。
2. METTL16 缺失引发视杆细胞电生理与视觉行为障碍
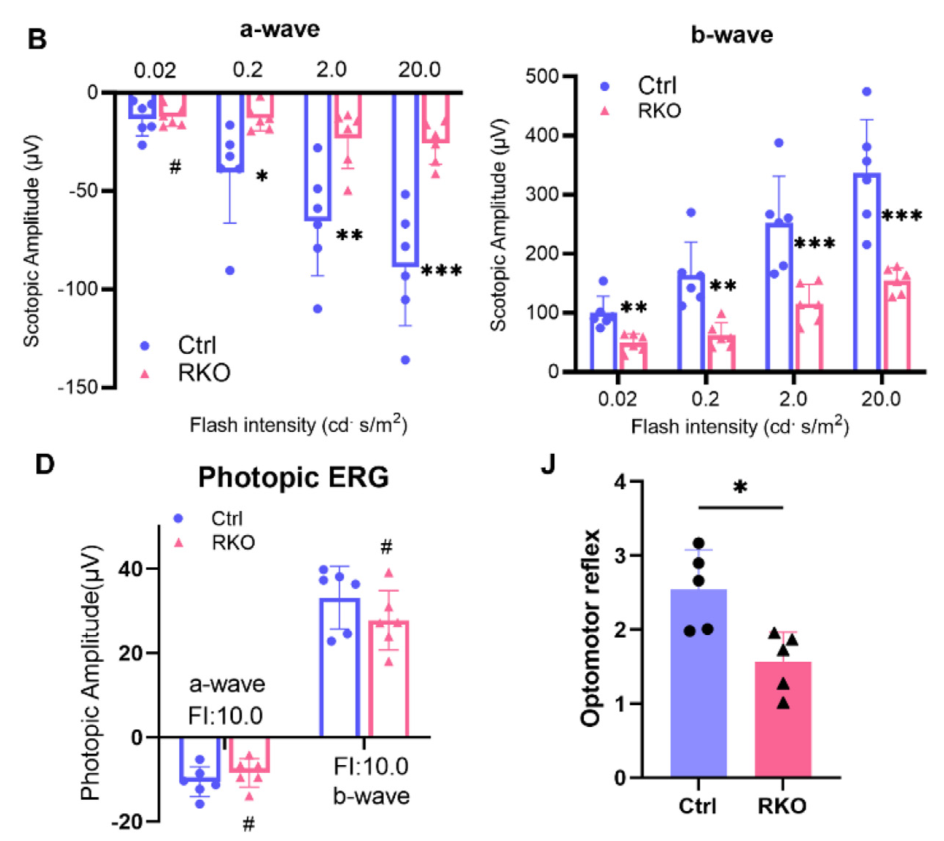
为评估小鼠视觉功能,团队在 1 月龄时开展了电生理及行为学测试。暗适应视网膜电图(ERG)显示 RKO 小鼠的 a 波和 b 波振幅均降低约一半以上,表明视杆细胞介导的功能受损;而明适应 ERG 反应在两组间无明显差异,提示视锥细胞功能在此阶段基本未受破坏。
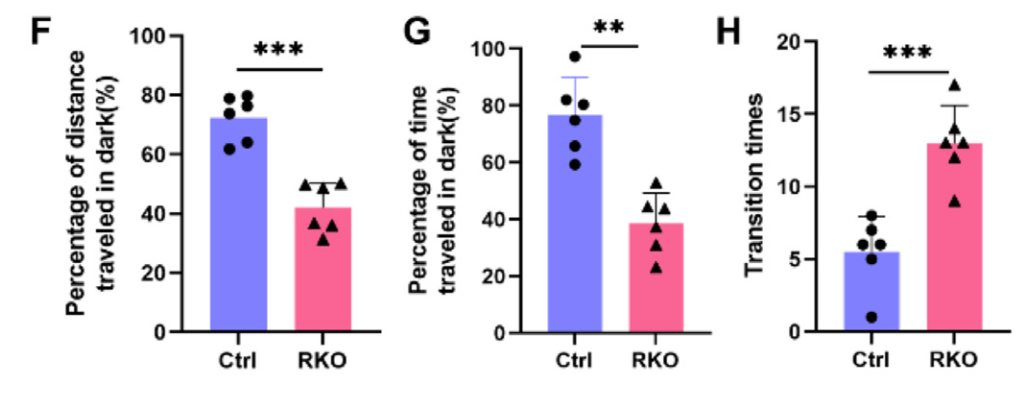
在行为学实验中,RKO 小鼠在明暗箱暗室中的滞留时间和运动距离显著低于对照组,且两室穿梭次数明显增加;
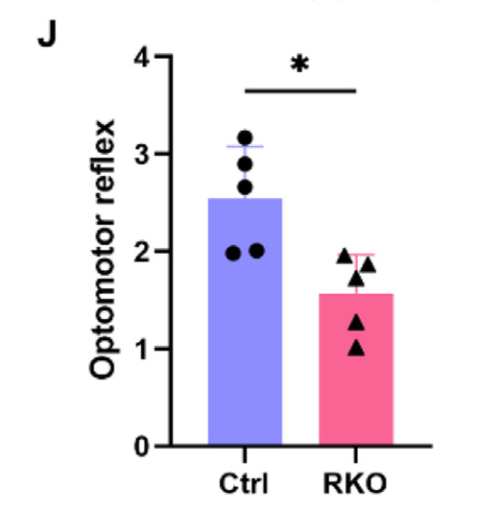
在视动反应测试中,RKO 小鼠的眼动反射比值由对照组的 2.0 以上下降至 1.56,明确证实敲除引起了视杆细胞早期功能减退。
3. 视网膜发生进行性组织退变与光感受器结构损伤
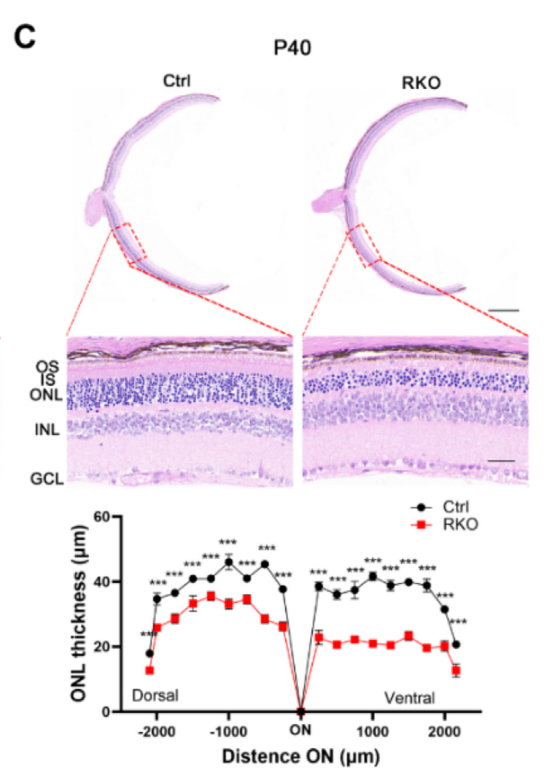
组织形态学显示,P20 时视网膜分层及厚度尚正常,但从 P30 开始 RKO 小鼠的外核层与外节逐渐变薄,至 P40 时外核层厚度减少约 40%。
免疫荧光显示 Rhodopsin、PRPH2、PDE6B等外节关键蛋白表达显著减少,但其在细胞内的定位未受干扰。
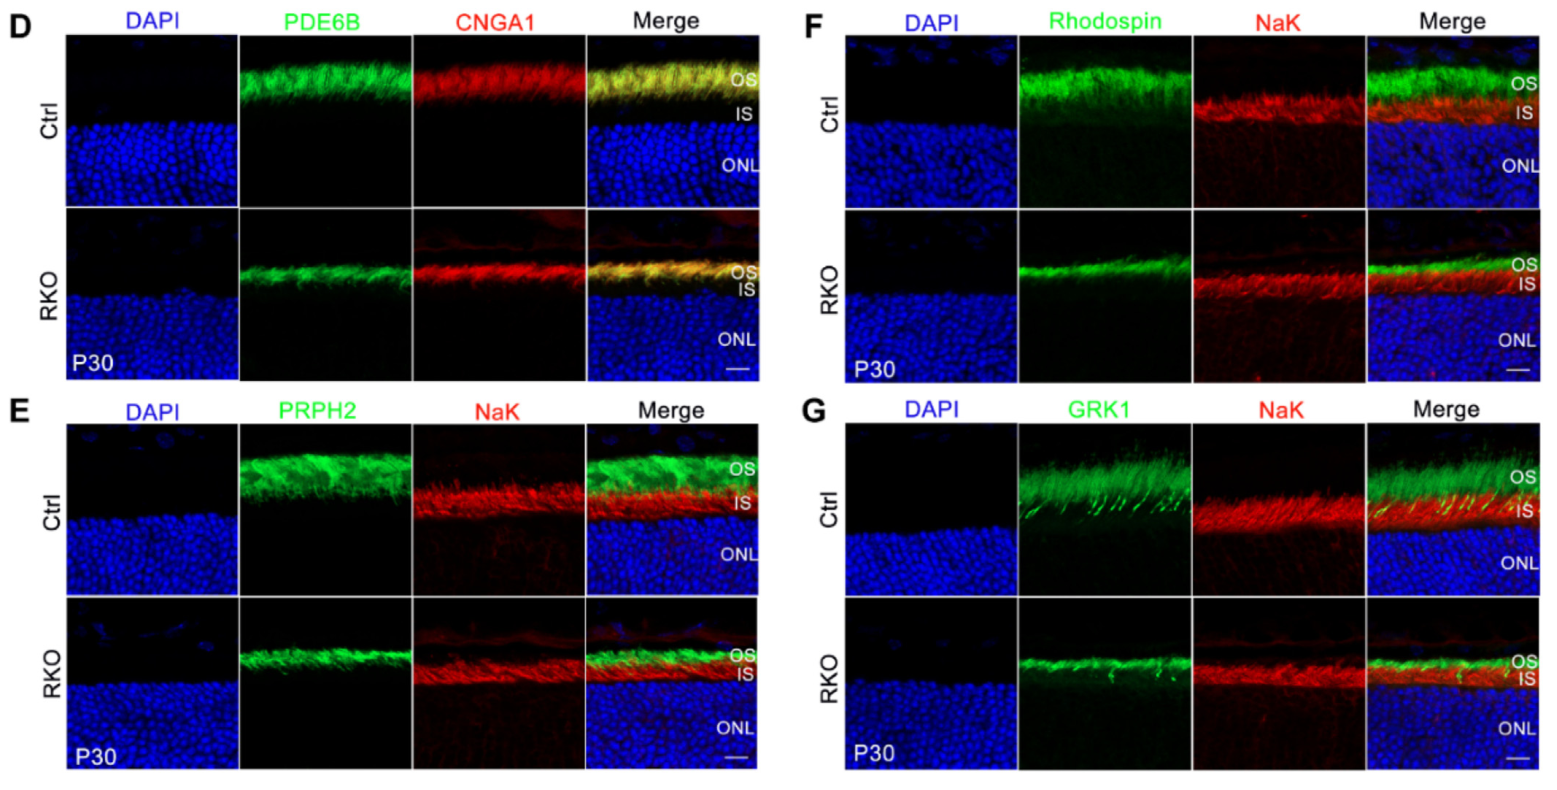
视锥细胞标记物M-opsin 阳性细胞在 P40 时出现减少,表明视锥细胞存在迟发性退变。此外,RKO 小鼠外核层中检测到 TUNEL 凋亡信号,并伴随 Müller 胶质增生以及小胶质细胞向感光层伸出阿米巴样伪足,证实其发生了进行性神经退变。
4. 多组学联合分析揭示光转导通路受阻及代谢紊乱
在退变初期的 1 月龄样本中,研究团队结合转录组与蛋白质组展开差异比对,筛选出 209 个改变的靶分子。其中 59 个分子在转录与蛋白质水平协同下调,功能高度富集于光转导和感光纤毛等通路。
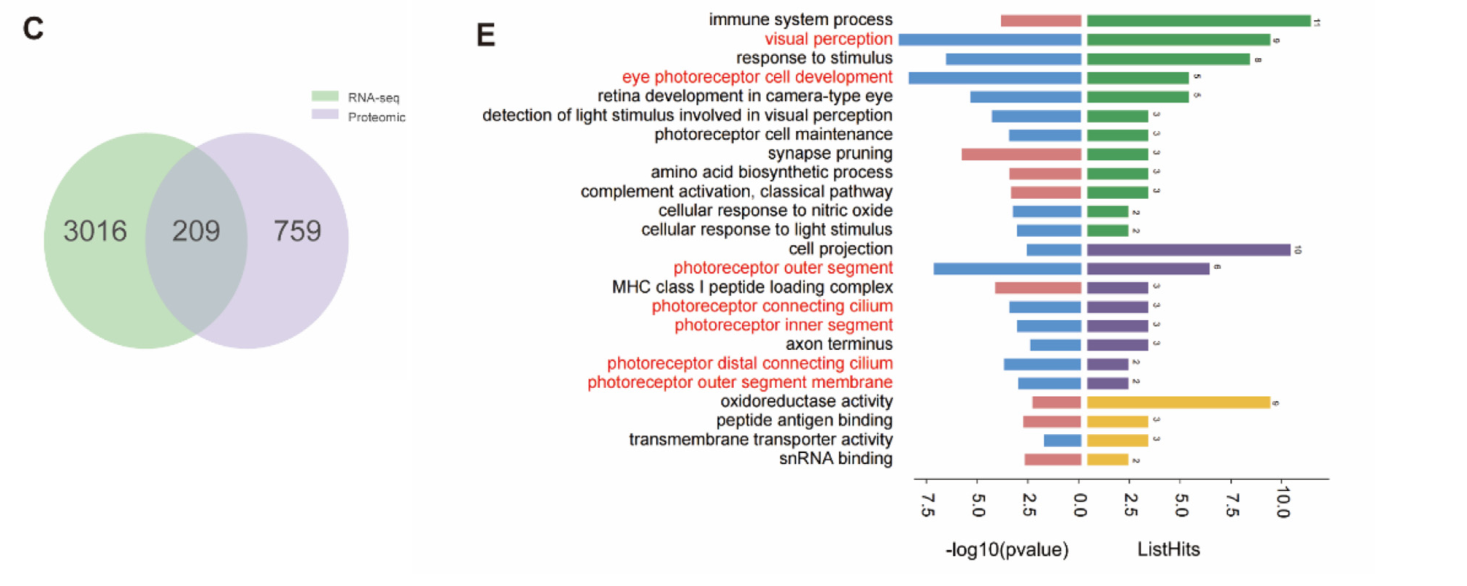
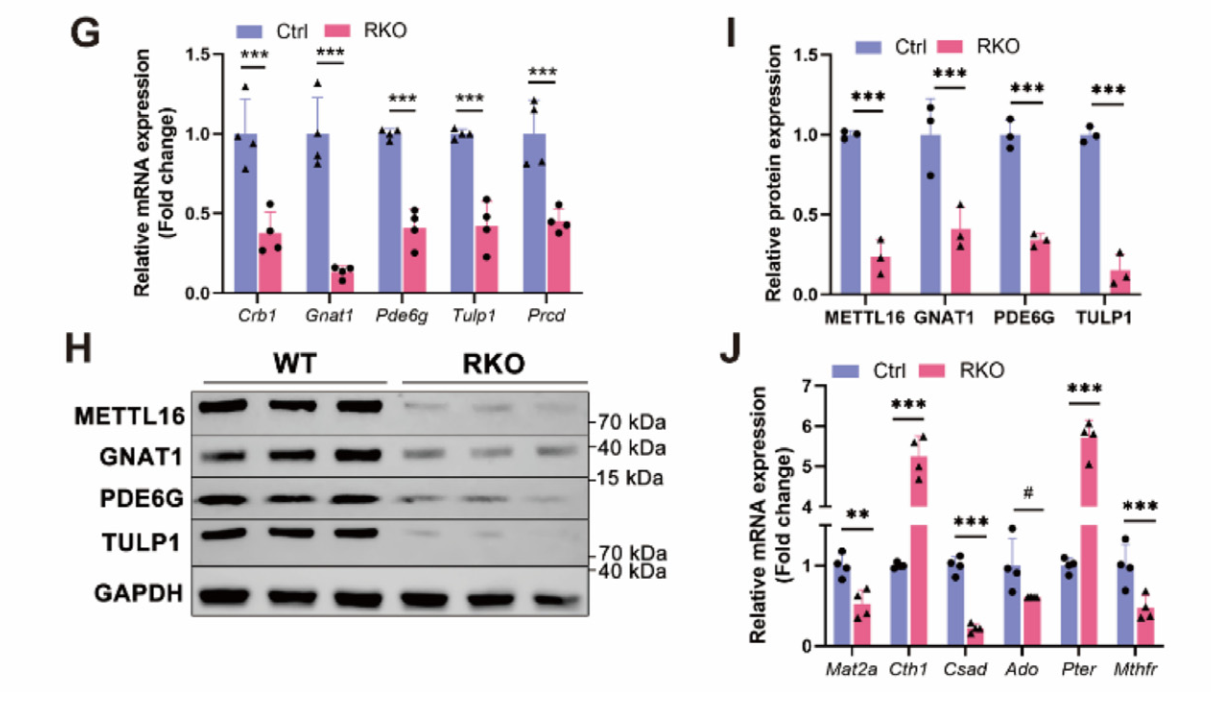
这批分子包含了Tulp1、Cnga1、Pde6g等视网膜色素变性致病基因,其下调表达通过印迹与定量 PCR 得到了验证。此外,富集分析还提示嘌呤与一碳代谢异常,直接底物 Mat2a及牛磺酸合成关键酶 Csad表达量显著下调,表明 METTL16 缺失破坏了视网膜光转导通路和 S-腺苷甲硫氨酸代谢稳态。
5. 调控 U6 snRNA 甲基化并维持关键基因前体剪接保真度
利用 SELECT 定量检测(由表观生物提供)证实,RKO 视网膜纯化的 U6 snRNA A43 位点发生了明显的 m6A修饰缺失。rMATS 分析显示转录组中外显子跳跃事件显著增加,受损的 5′ 剪接位点序列在 +4 位高度富集腺嘌呤 A,符合保守的GURAG 基序 。
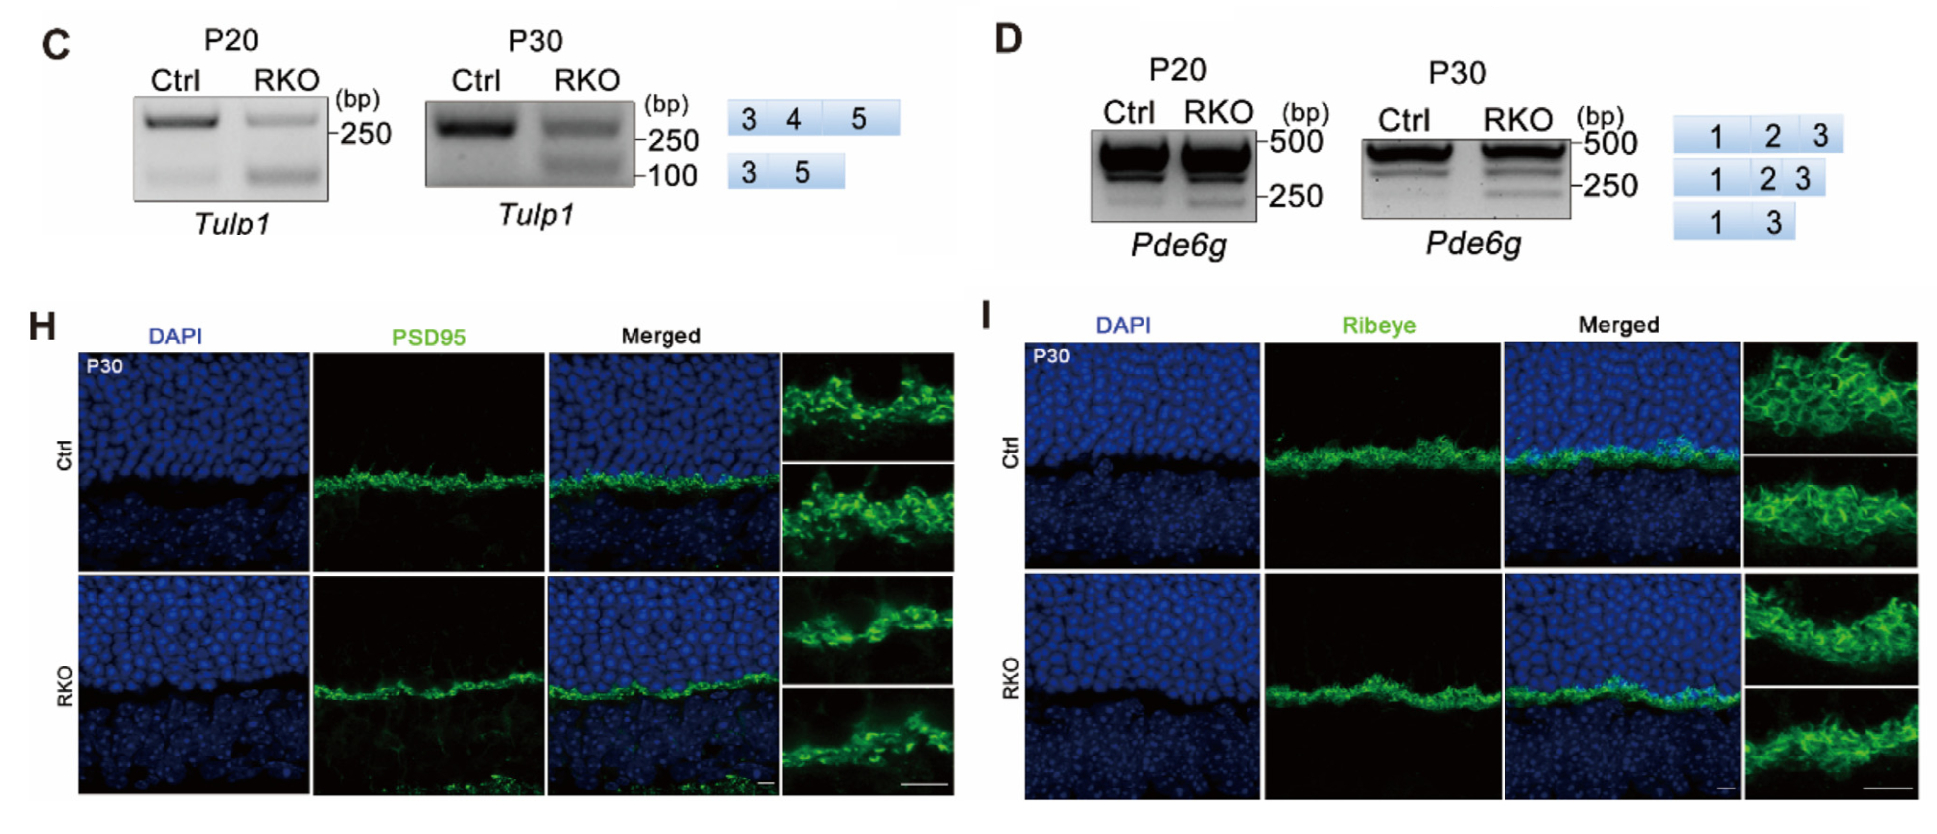
在组织结构尚未出现退变的 P20 早期,Tulp1(外显子 4)与 Pde6g(外显子 2)即发生了反常的外显子跳跃并产生截短异构体。同时,P30 时感光突触标记物 Ribeye 与 PSD95 出现明显的形态解离 ,提示剪接保真度丧失诱发了早期突触架构缺陷。
6. 协同维持靶 mRNA 稳定性并调控光转导蛋白翻译效率
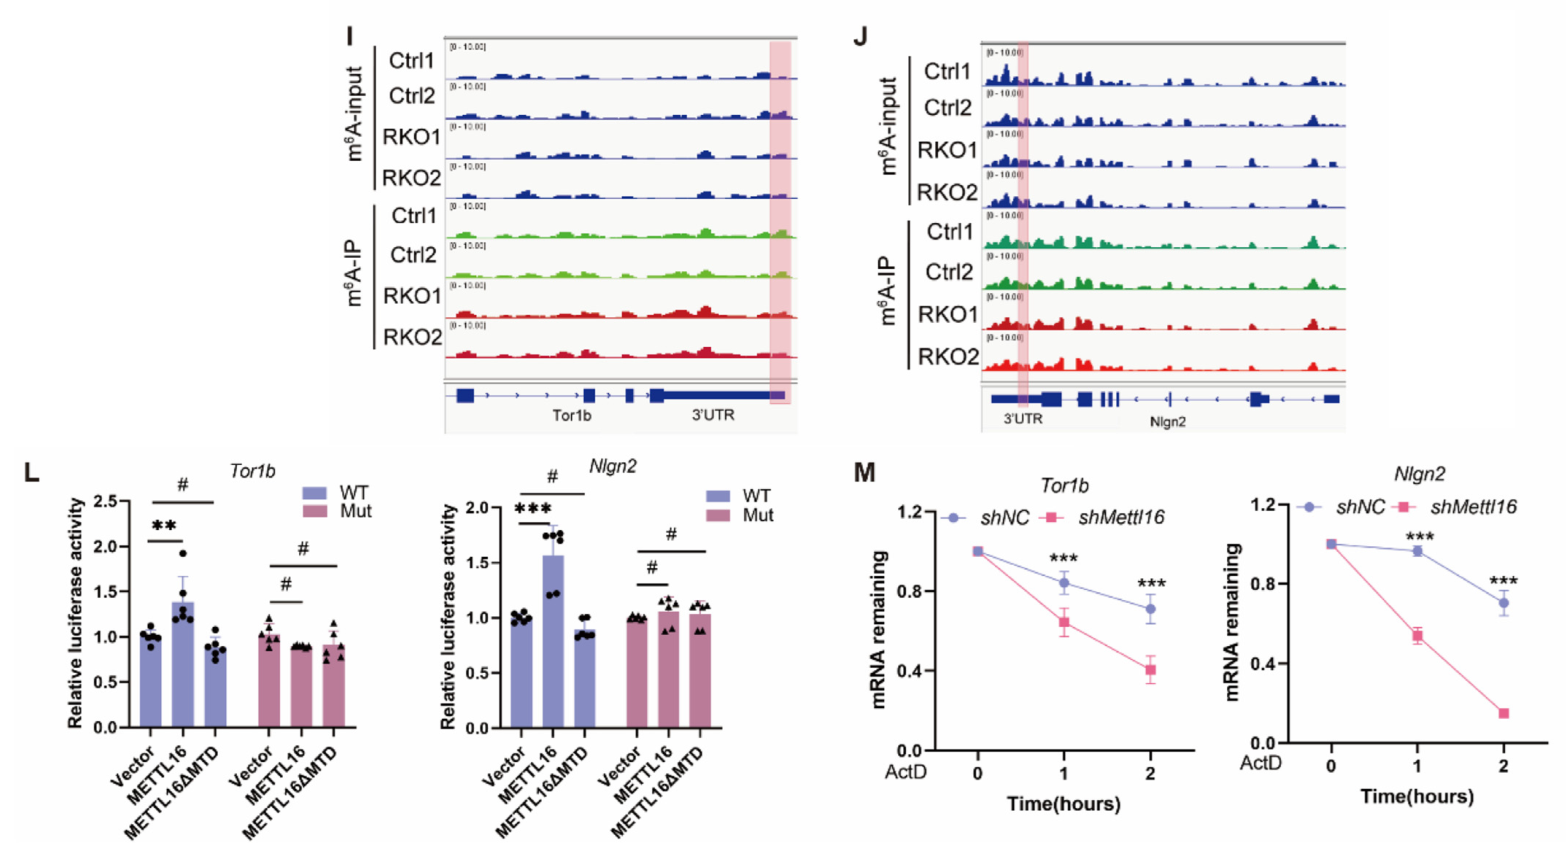
通过 MeRIP-seq(由表观生物提供)联合基序检索,研究团队筛选出Tor1b与 Nlgn2两个 3′ UTR 甲基化水平显著下降的靶基因。报告基因与放线菌素 D 降解实验证实,METTL16 依赖其催化活性维持二者的 mRNA 稳定性及半衰期。
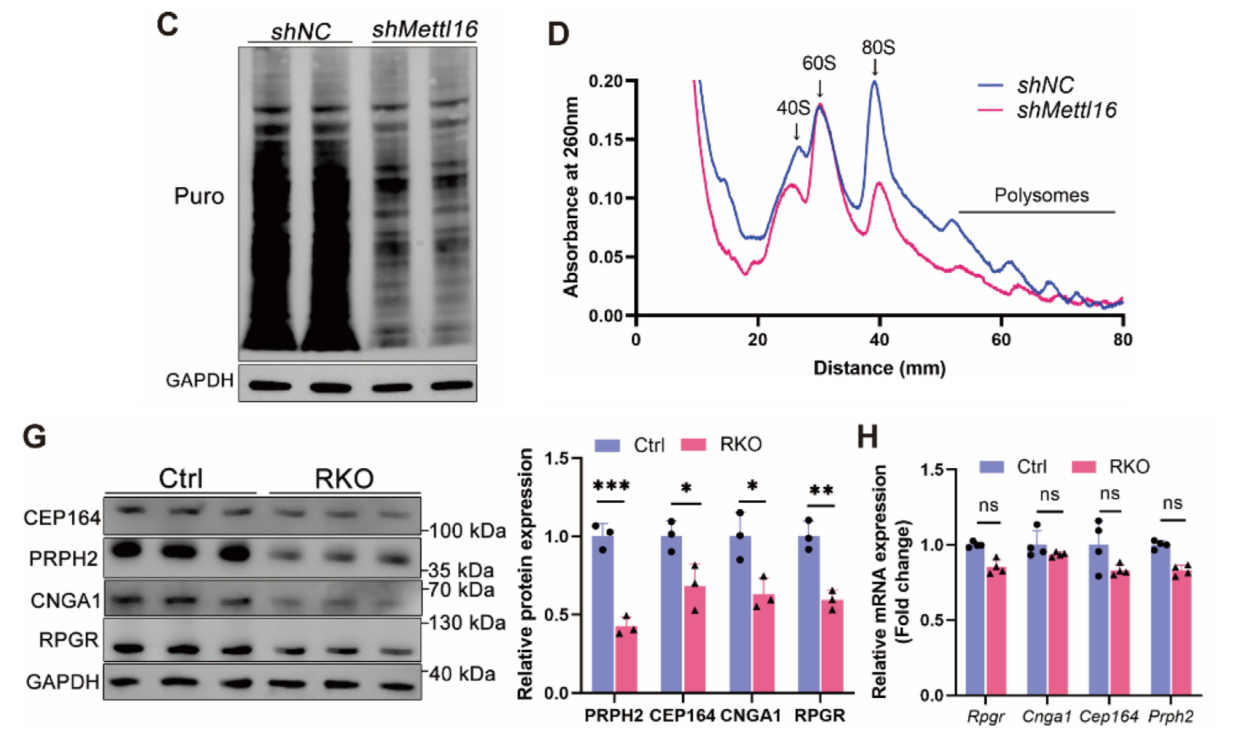
另一方面,亚细胞分离发现 METTL16存在胞浆定位并与 PABPC1 等翻译因子结合;敲低 Mettl16导致感光细胞系全局翻译效率降低。蛋白组进一步证实,CEP164、PRPH2 等外节蛋白在转录本水平未变的情况下发生翻译效率和蛋白丰度的同步下降,揭示其在维持翻译输出中的作用。
总结
该研究首次将 U6 snRNA 甲基化修饰与视网膜色素变性的剪接致病机制相联系,证实了小 RNA 修饰异常在神经退变中的关键地位。此外,METTL16 的核质双重分布拓展了感光细胞转录后调控的新维度,为阐明 RNA 代谢失衡诱发致盲性眼病提供了理论支持,并为疾病的潜在干预线索提供了依据。
作者介绍
电子科技大学医学院朱献军教授、杨牧教授为论文共同通讯作者,杨正林院士为最后通讯作者,杨正林院士课题组博士任江波为第一作者。该研究获得了国家科技重大专项(项目编号:2024ZD0523900、2024ZD0523901)以及国家自然科学基金(项目编号:82121003、82330030、82371083、82501317)的资助。