重磅推出 | Spatial NT-seq 空间动态转录组:勾勒新生转录的空间脉络
技术原理
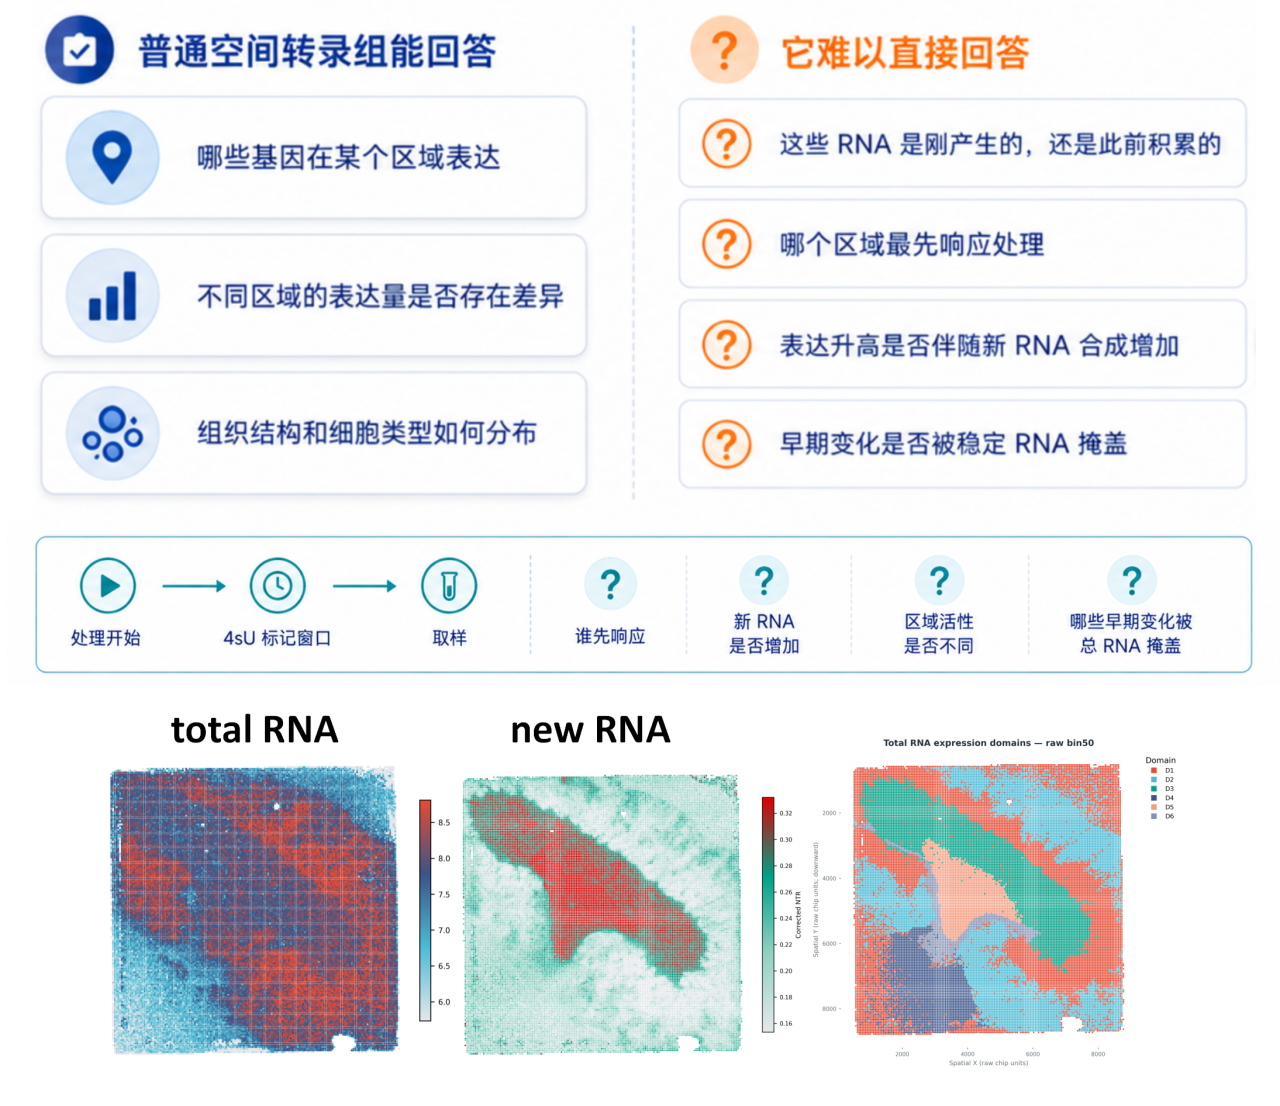
在组织研究中,基因“在哪里表达”是理解其功能的重要线索。但表达水平相近的区域,是否也具有相同的转录活动?药物或刺激作用后,哪些区域产生了新的RNA?这些变化与总RNA表达图谱是否一致?
RNA丰度受到合成、降解及既有RNA积累等因素共同影响。常规空间转录组能够描绘基因表达的空间分布,而新生RNA信息,可以进一步帮助研究者理解特定时间窗口内的转录响应。
表观生物重磅推出空间动态转录组测序服务——Spatial NT-seq,在保留组织空间信息的同时,解析新生RNA及其区域差异,为研究组织异质性、刺激响应与RNA调控提供新的观察维度。
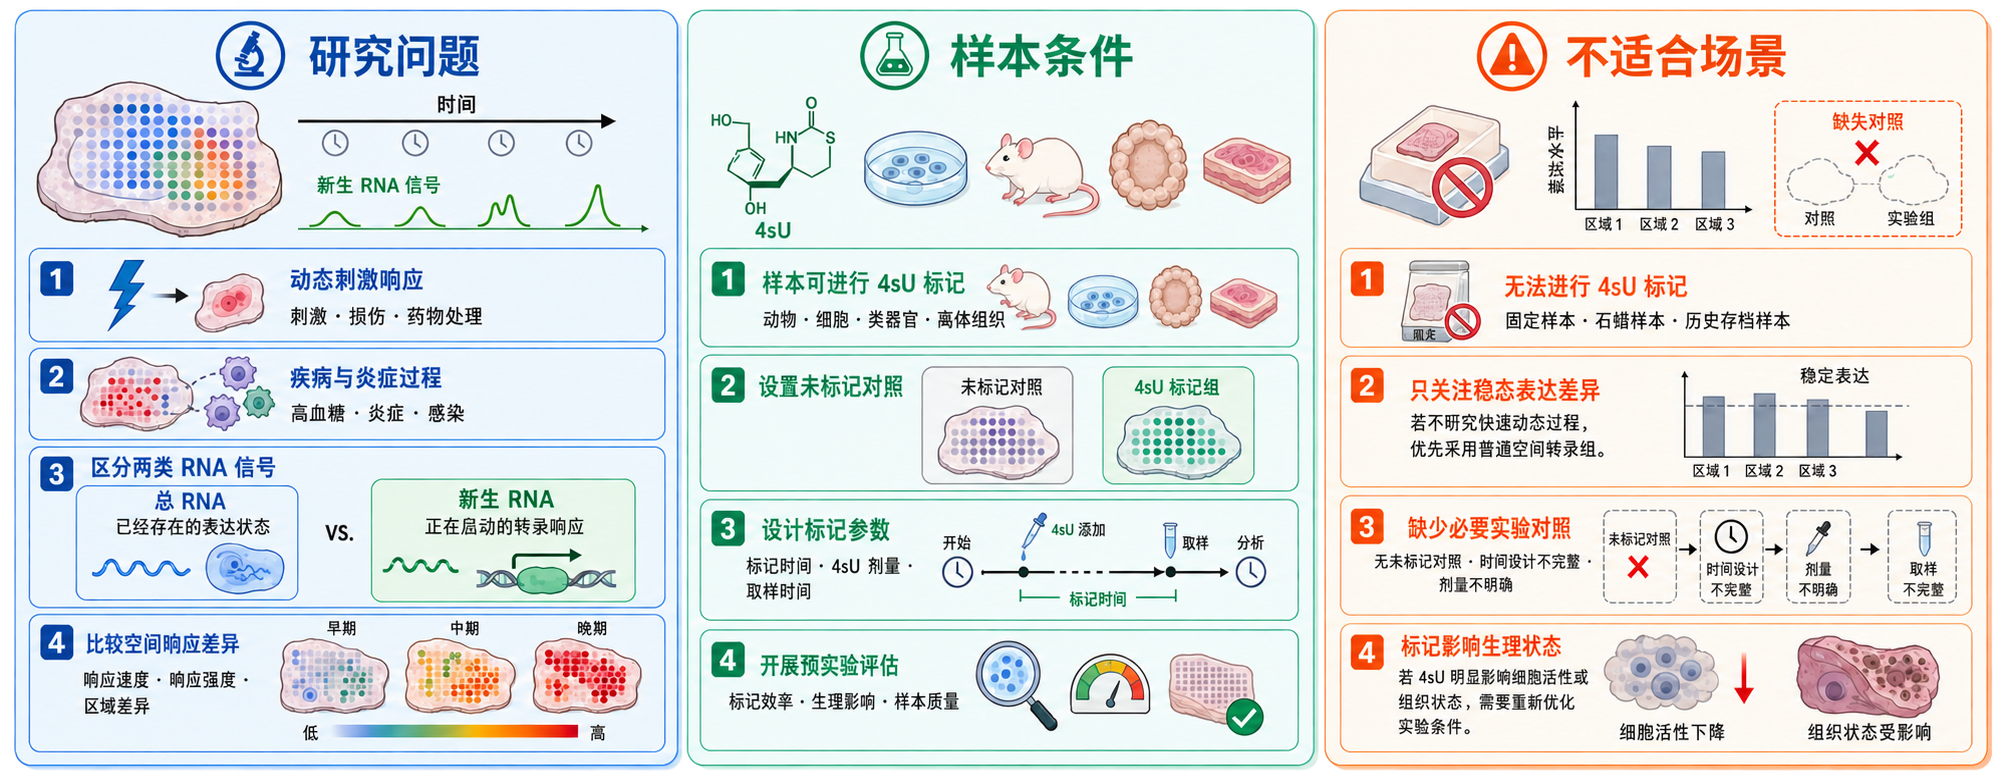
合适的研究场景?能不能做?
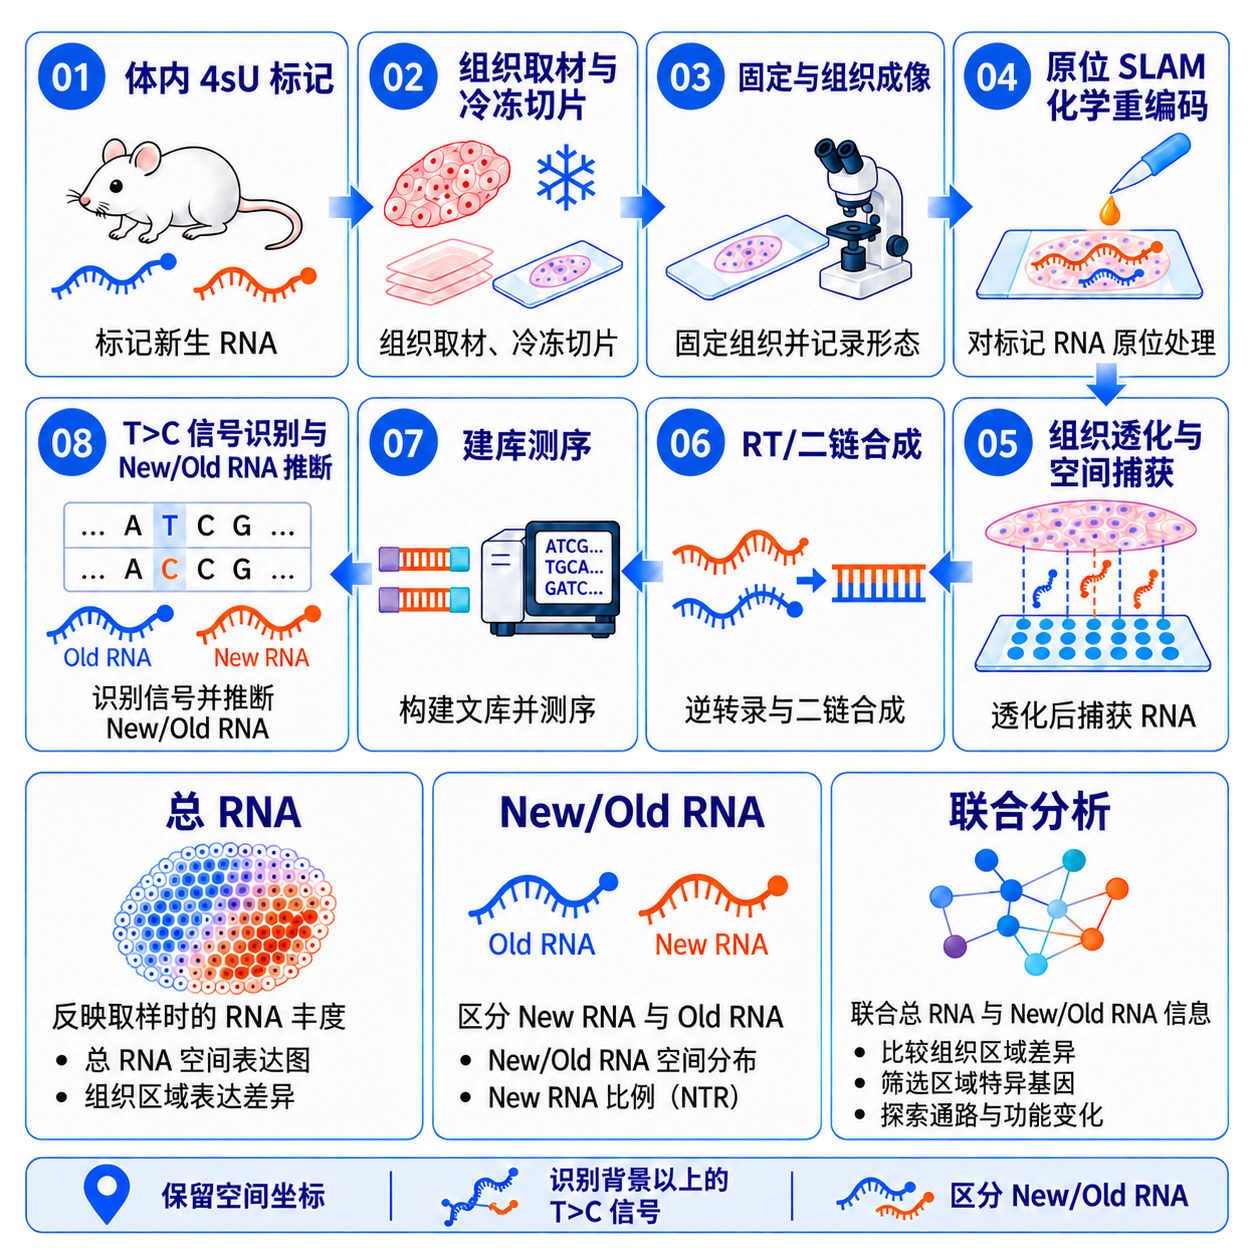
让新生RNA拥有空间坐标
分析内容
基本分析
1. 原始数据与 T>C 转换质控
统计测序数据量、Barcode 匹配、碱基质量及有效分子数,并评估 T>C 转换信号的可靠性。
2. Total RNA 空间表达图谱
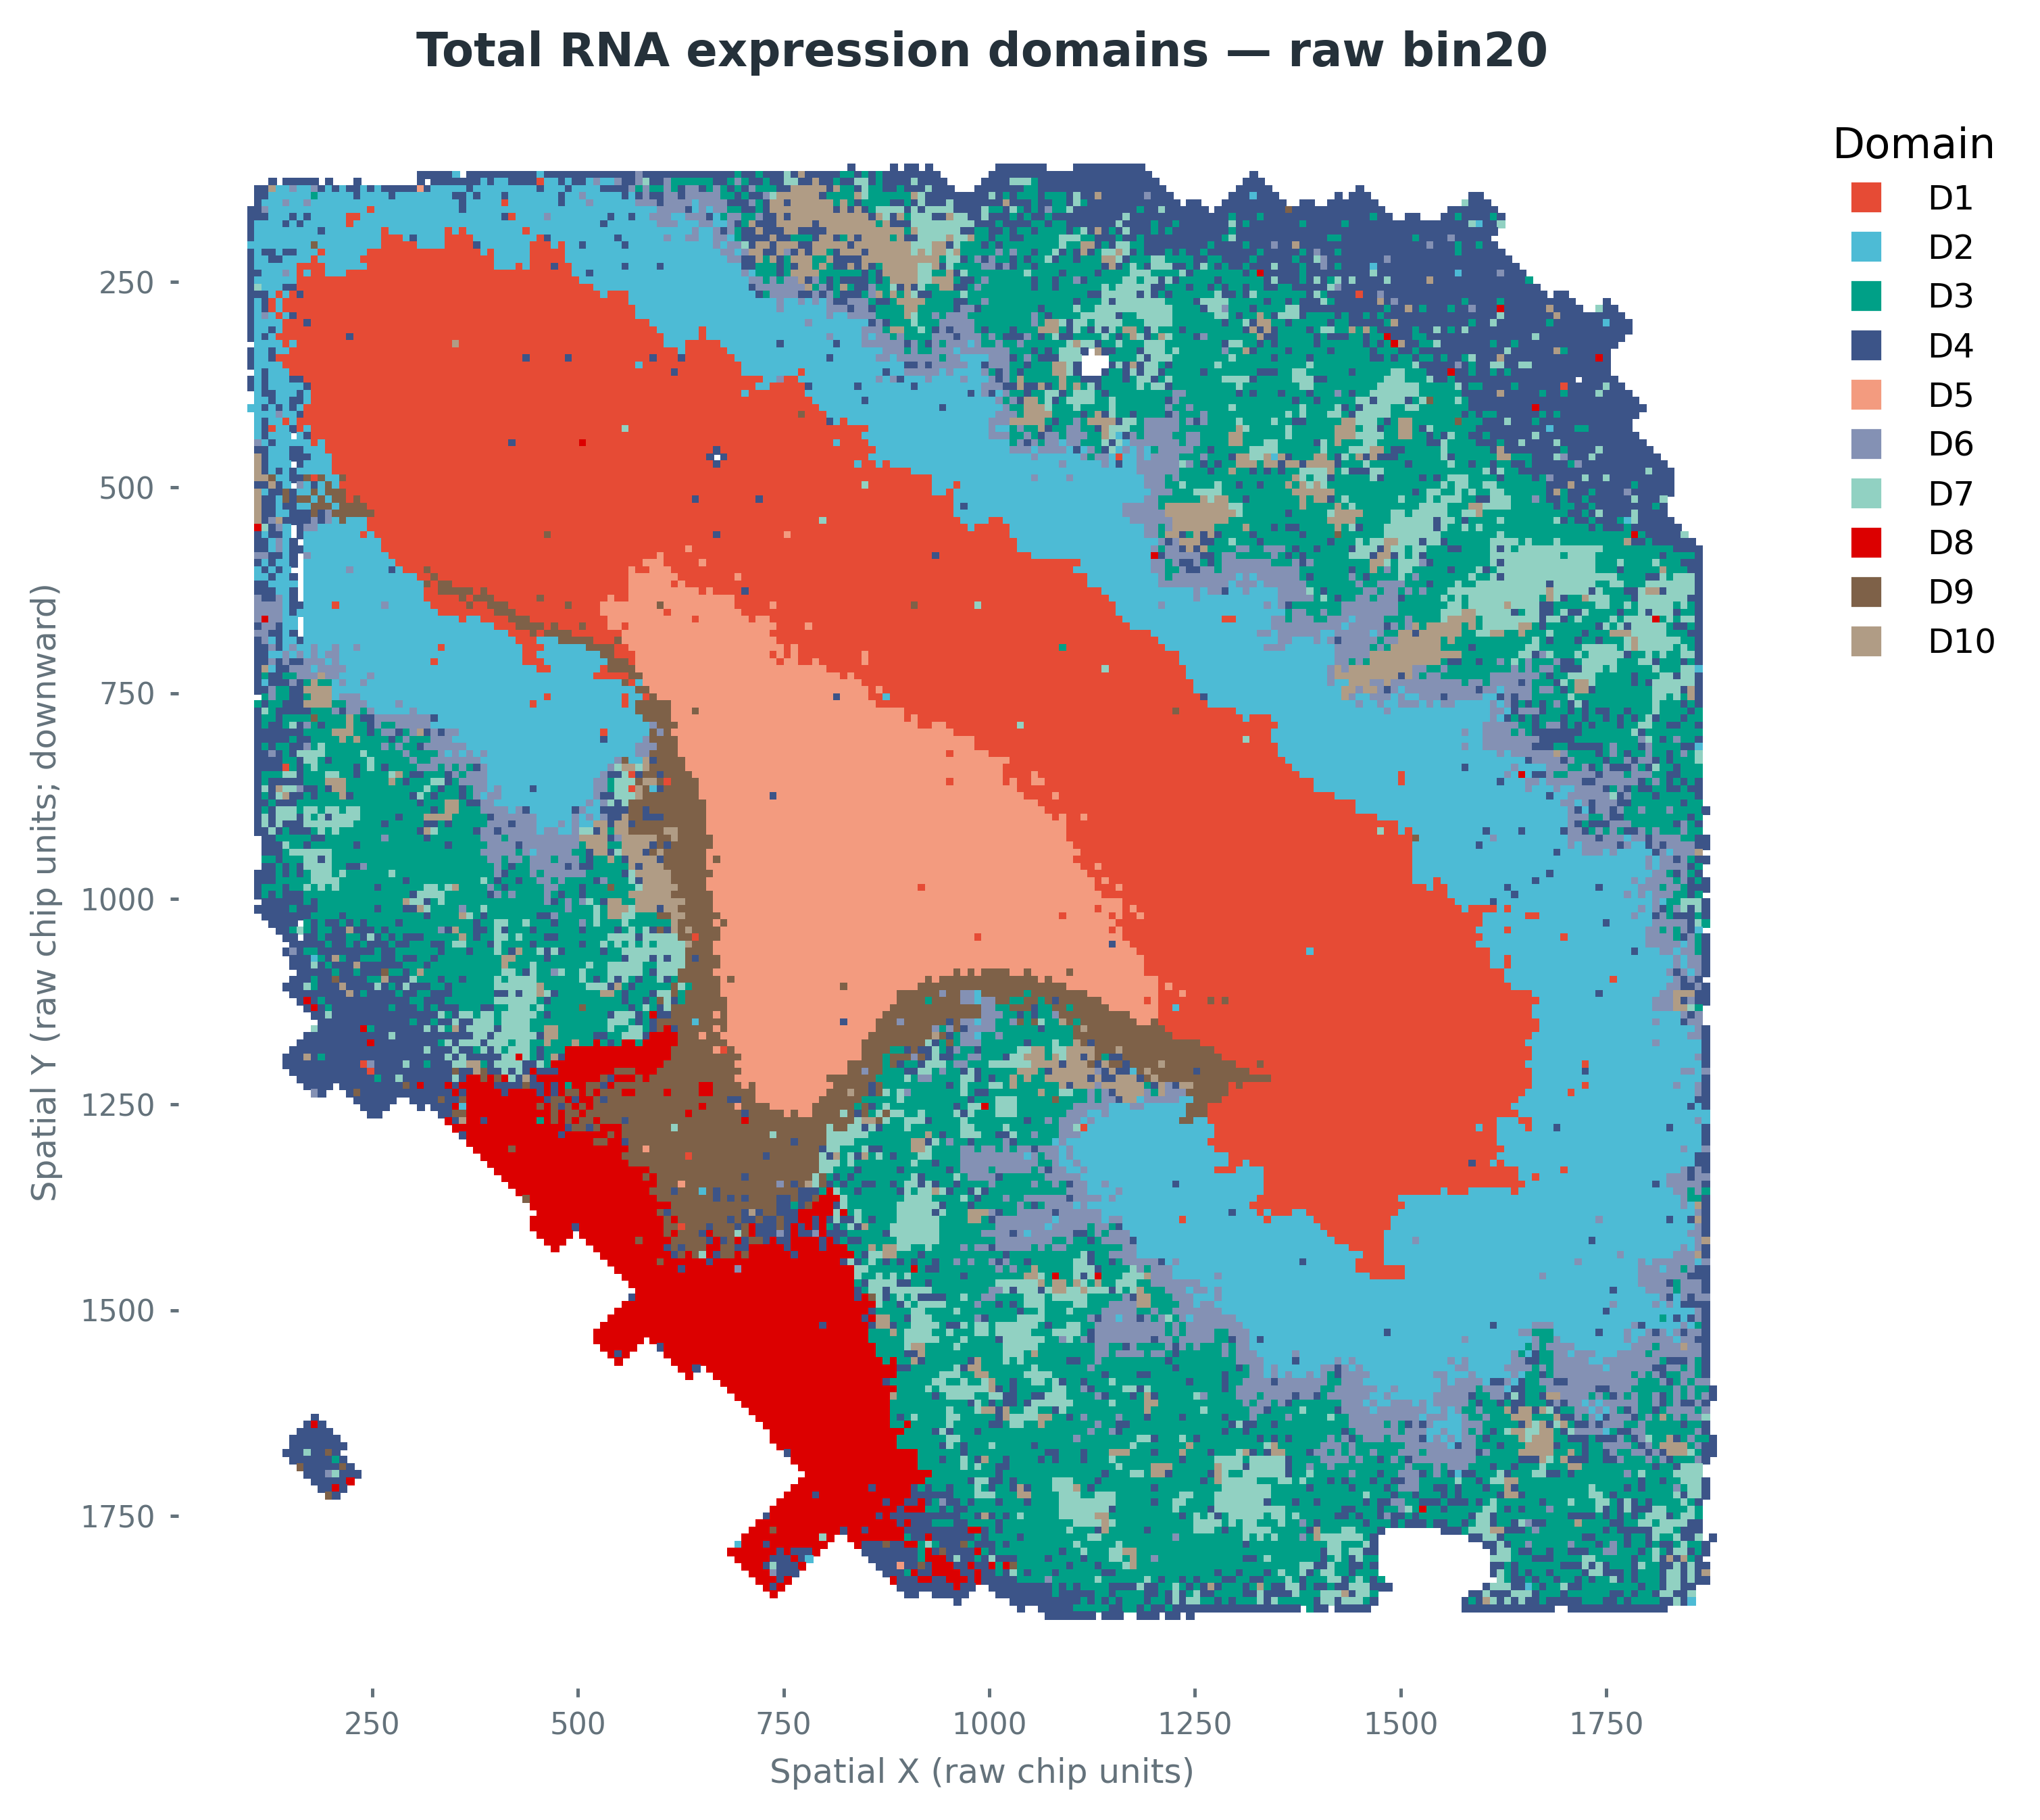
基于 Total RNA 表达进行降维聚类和空间分区,筛选区域 Marker 基因,并结合已知标志物进行区域类型的推测性注释。
3. New / Old RNA 与 NTR 定量
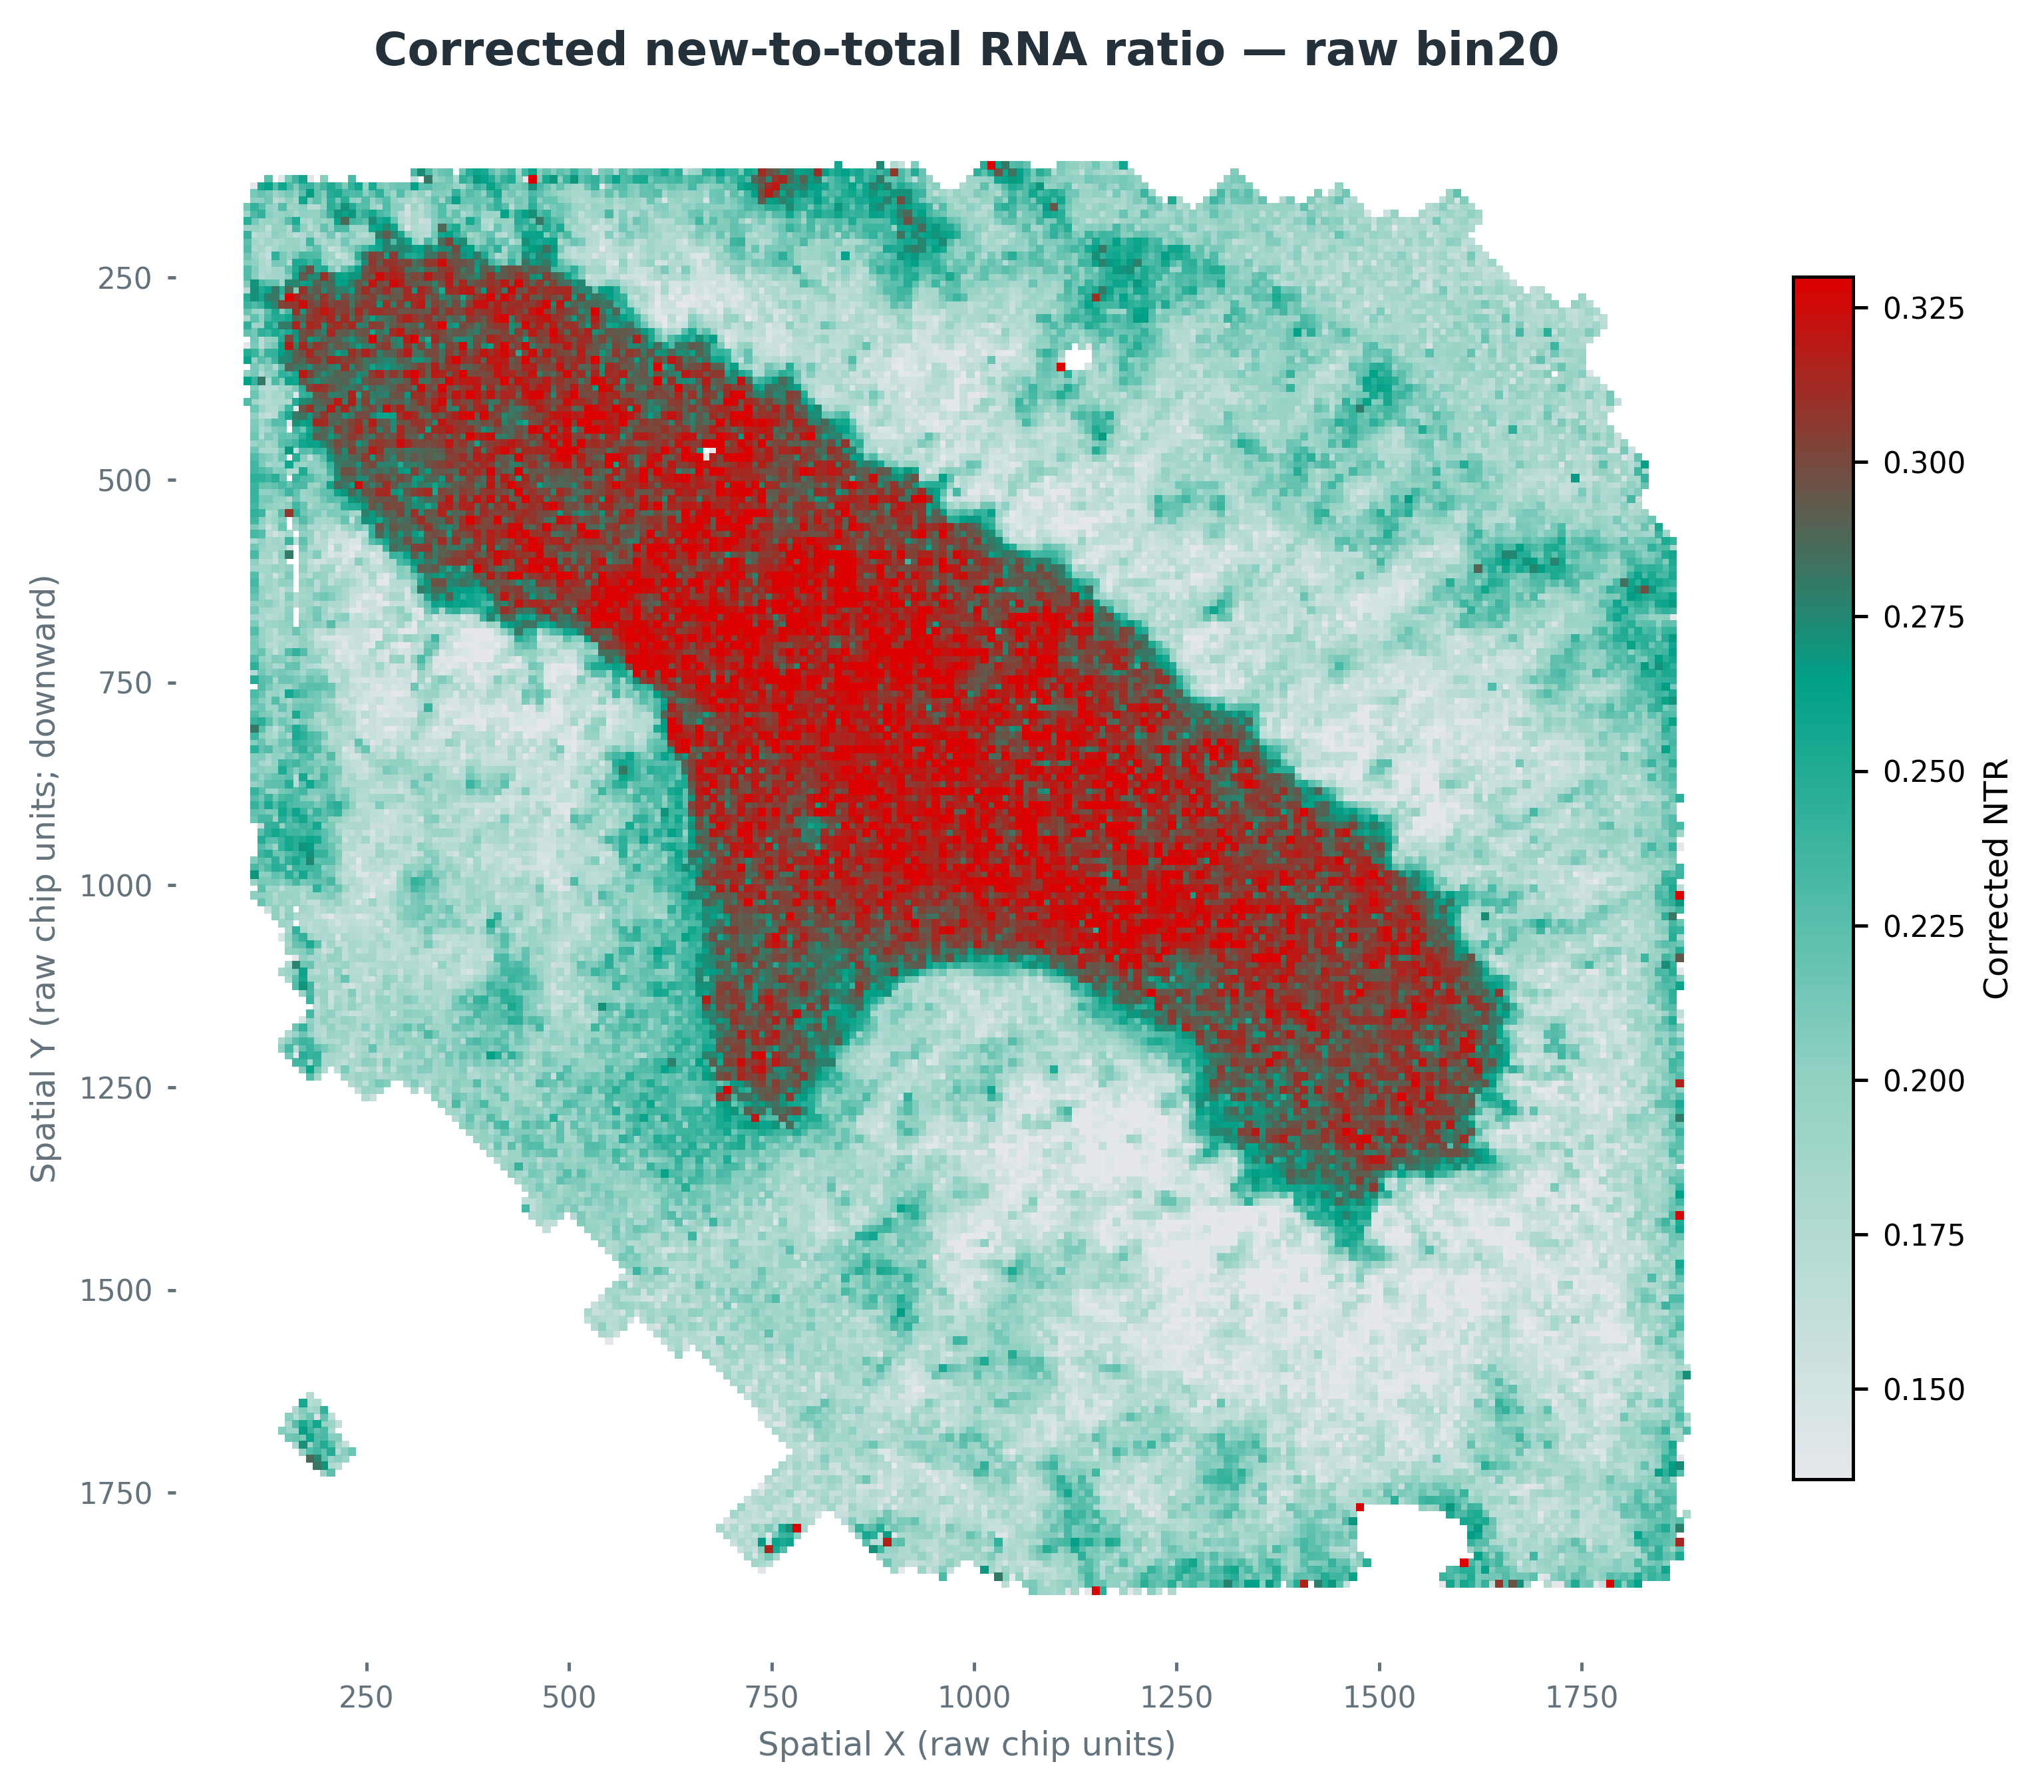
基于 T>C 转换信号估计新生 RNA、既有 RNA 以及新生 RNA 比例 NTR,从传统表达量进一步解析 RNA 的新生状态。
4. RNA 动态空间图谱
联合展示 Total RNA、New RNA、Old RNA 和 NTR 的空间分布,比较不同组织区域的 RNA 丰度与新生状态差异。
高级分析
1. 区域 RNA 更新特征分析
比较不同空间区域的 NTR,识别 RNA 更新信号存在明显差异的组织区域。
2. 区域特异 RNA 更新候选基因筛选
筛选在特定空间区域中出现明显 NTR 偏移的候选基因,发现传统表达量分析难以识别的 RNA 动态变化。
3. 基因空间动态模式与功能通路分析
联合比较代表基因的 Total RNA、New RNA 和 NTR,识别不同 RNA 动态模式,并结合通路富集探索其潜在生物学功能。
数据示例
1. Total RNA 空间图谱
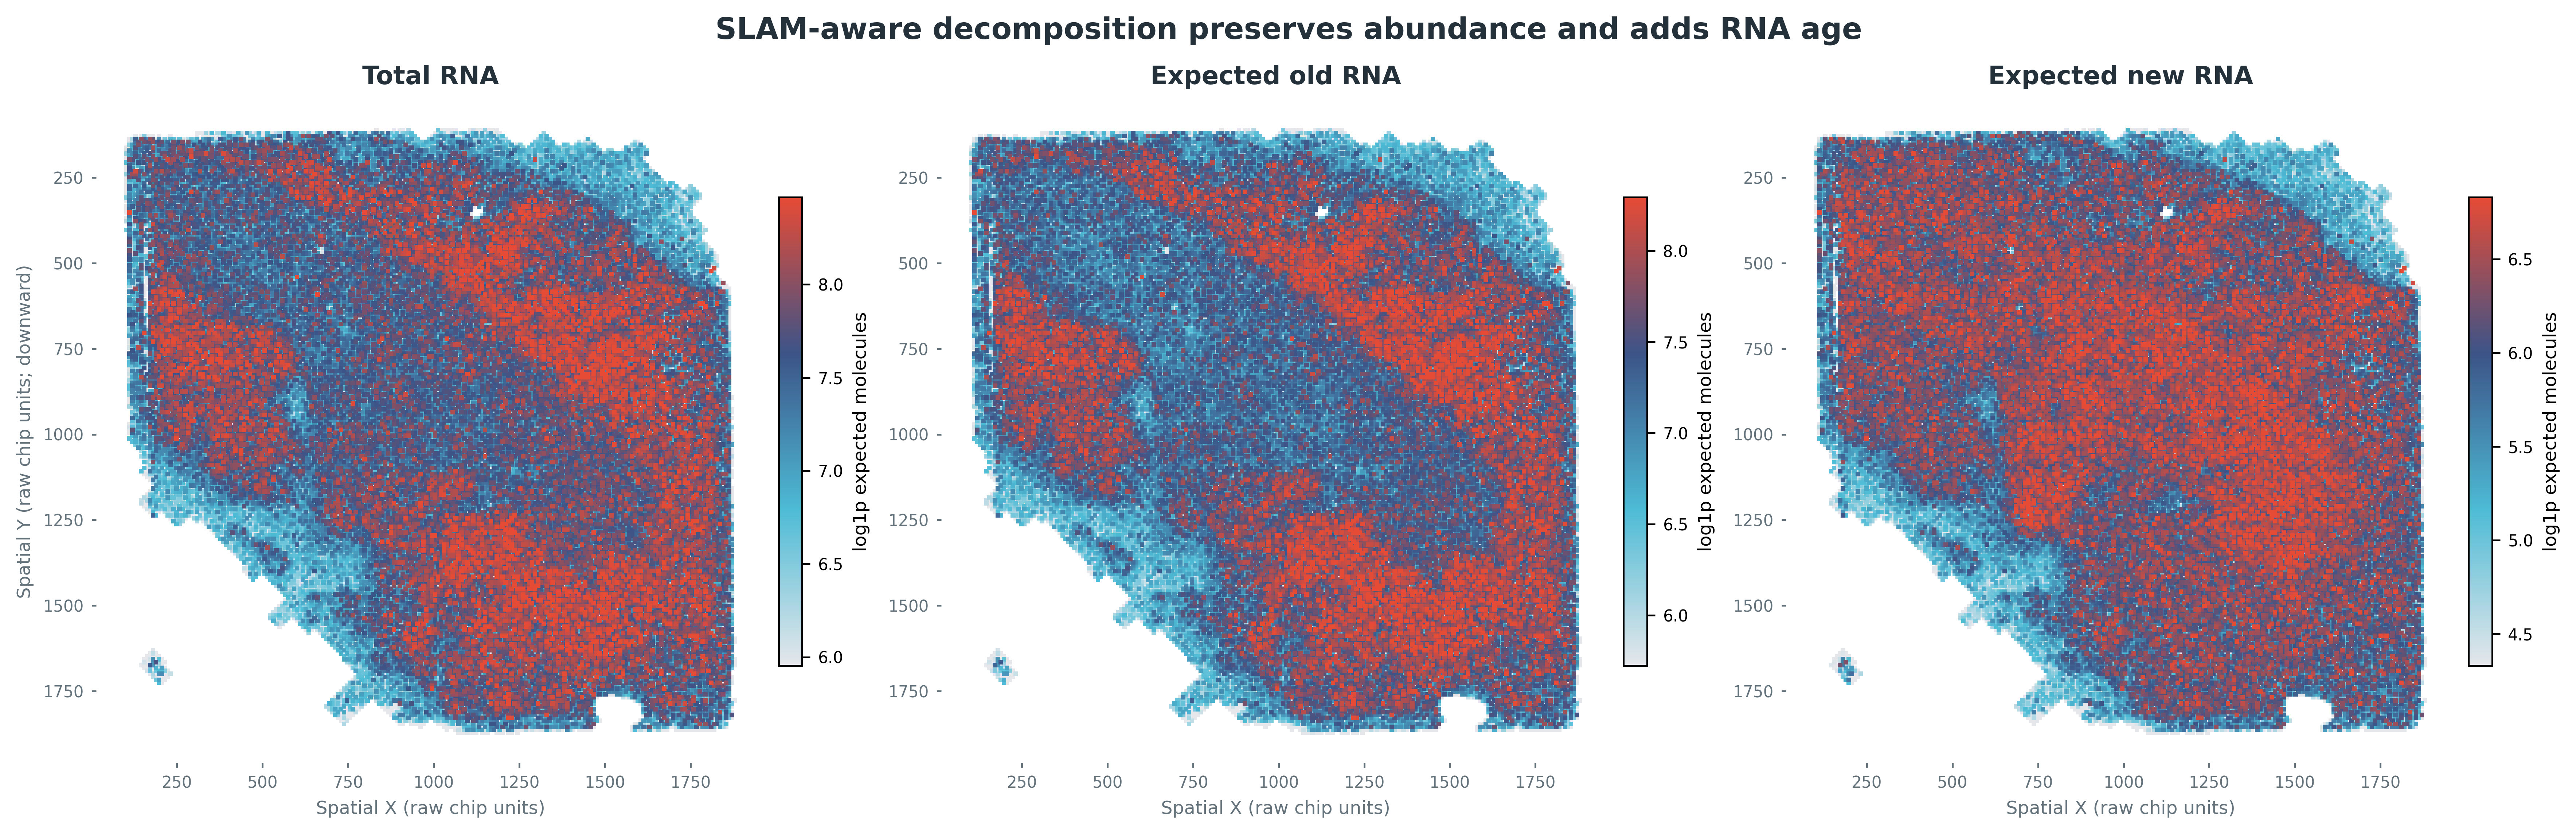
2. Total / New / NTR 空间对照
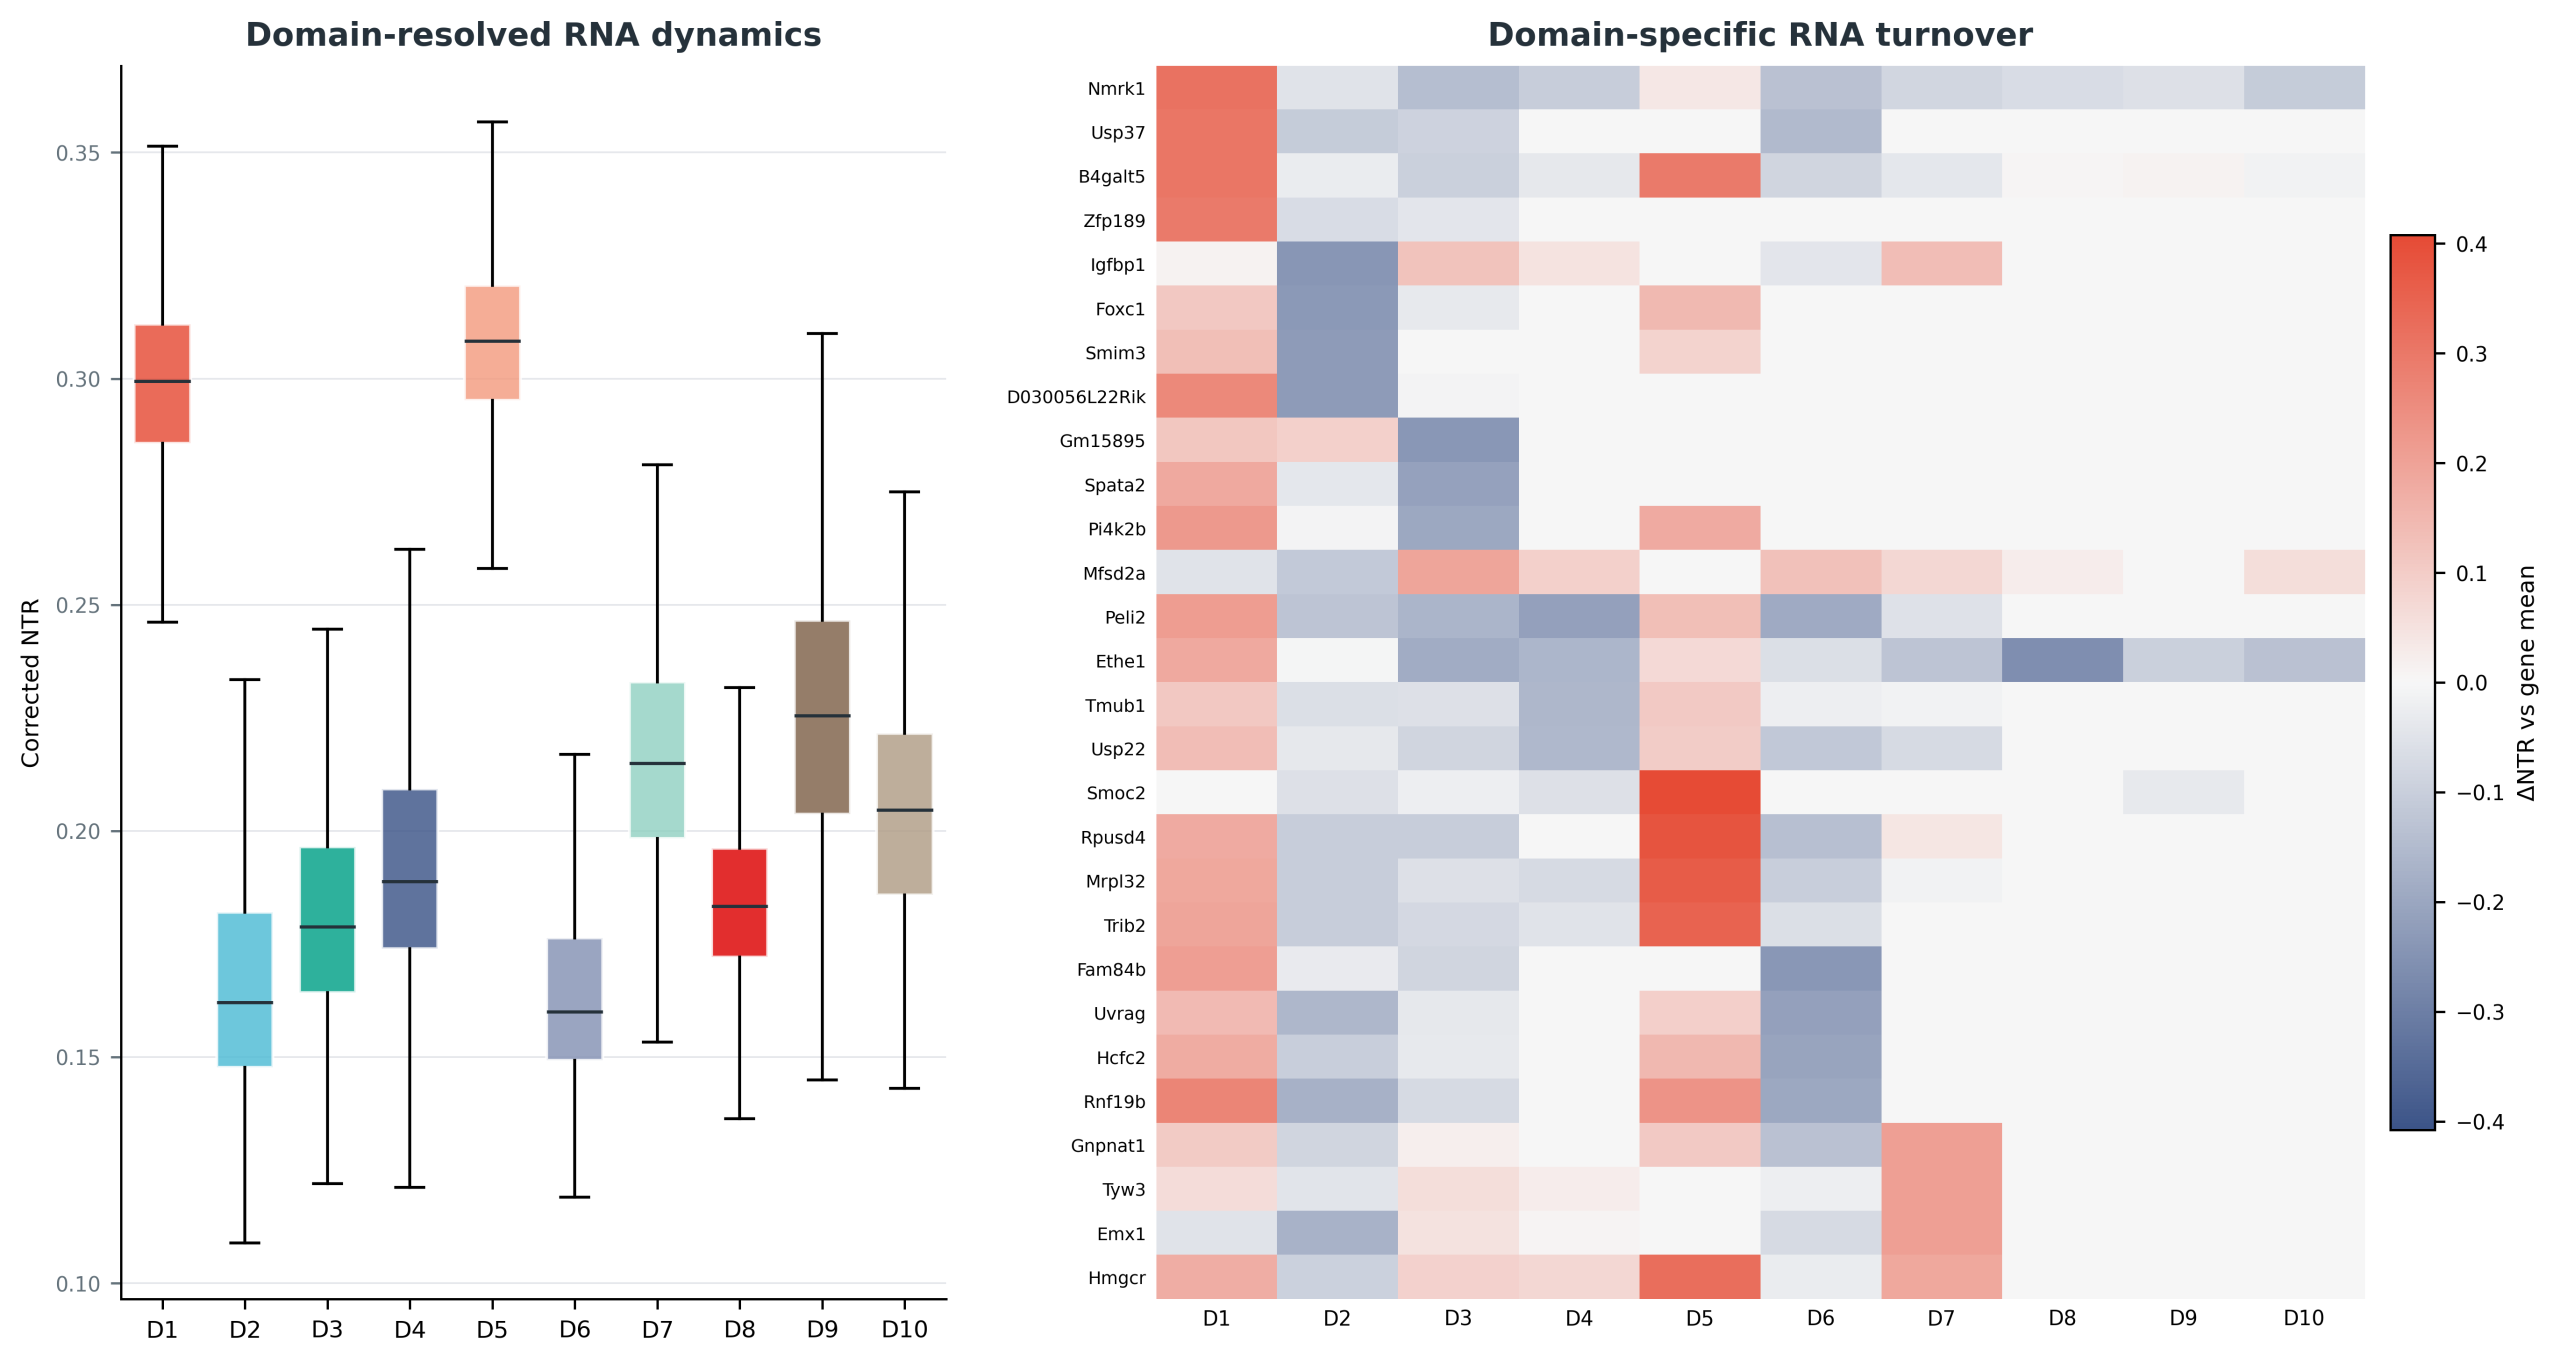
3. Domain RNA动力学分析
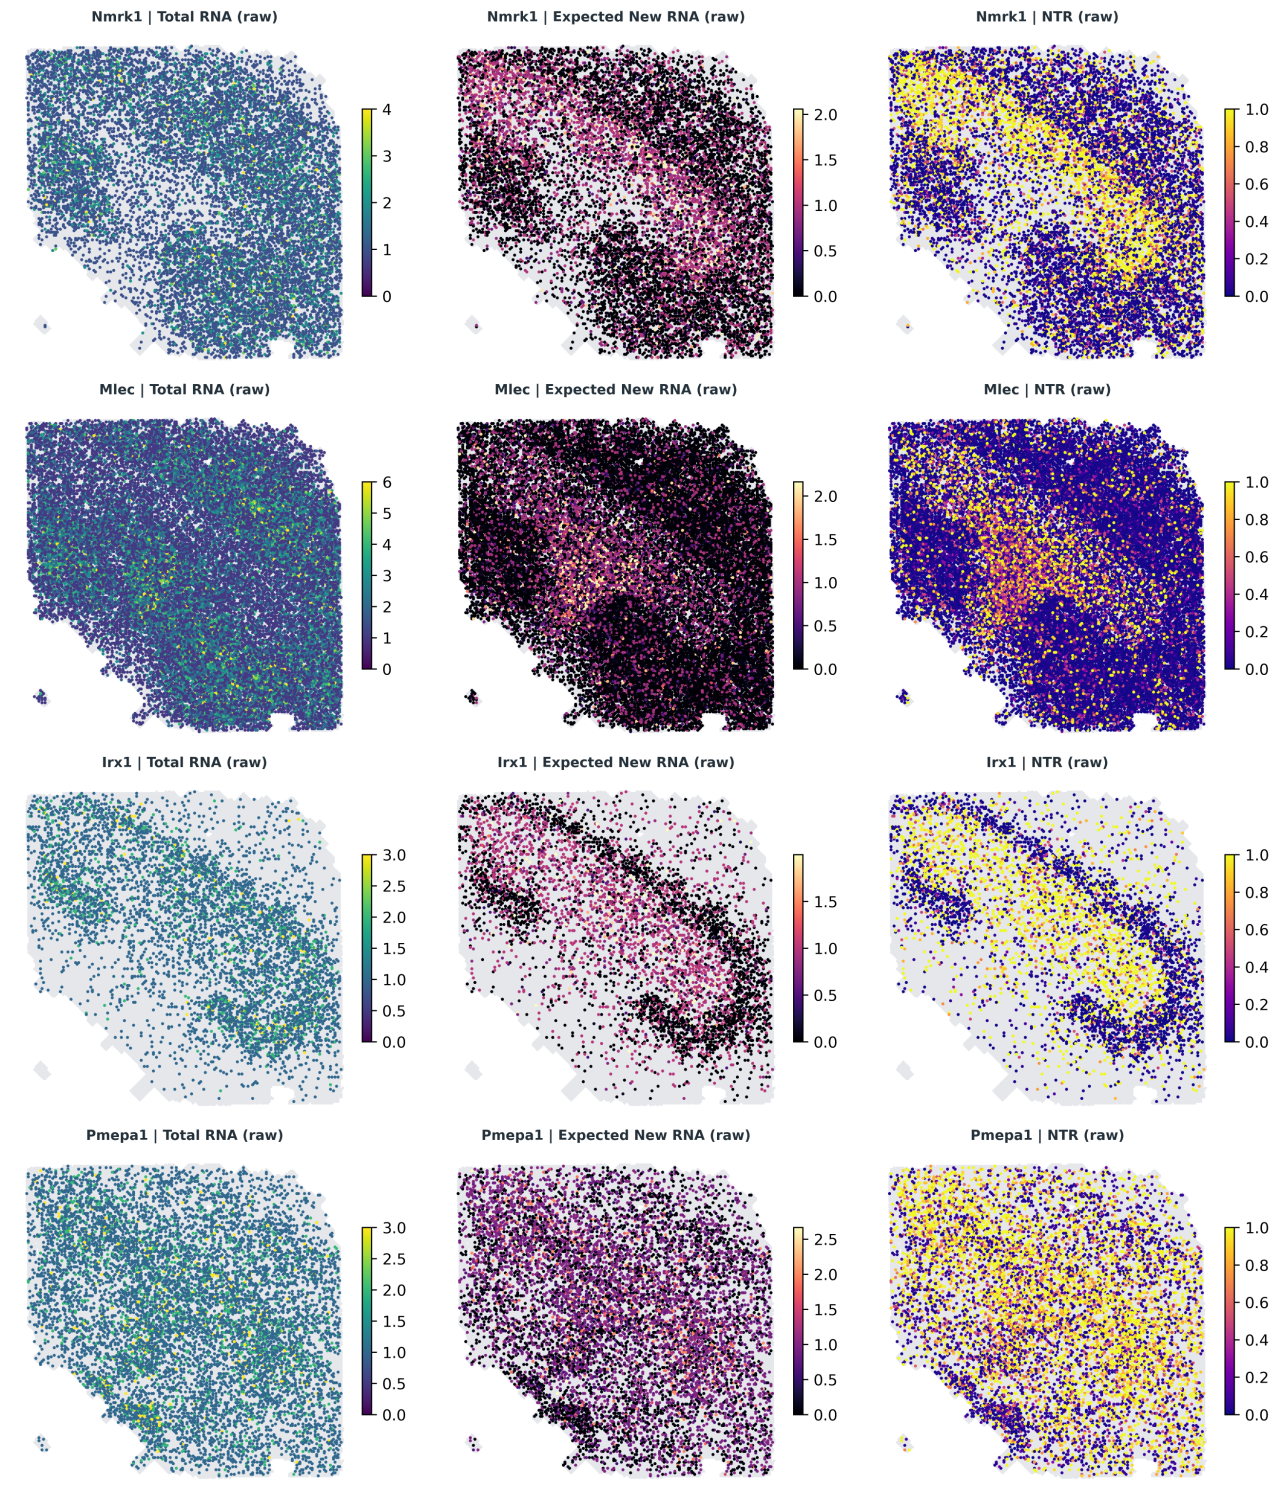
4. 基因空间模式分析
Spatial NT-seq的研究案例
从脑区响应到RNA调控:小鼠脑RNA周转空间图谱——Qiu et al., Nature Neuroscience, 2026【1】
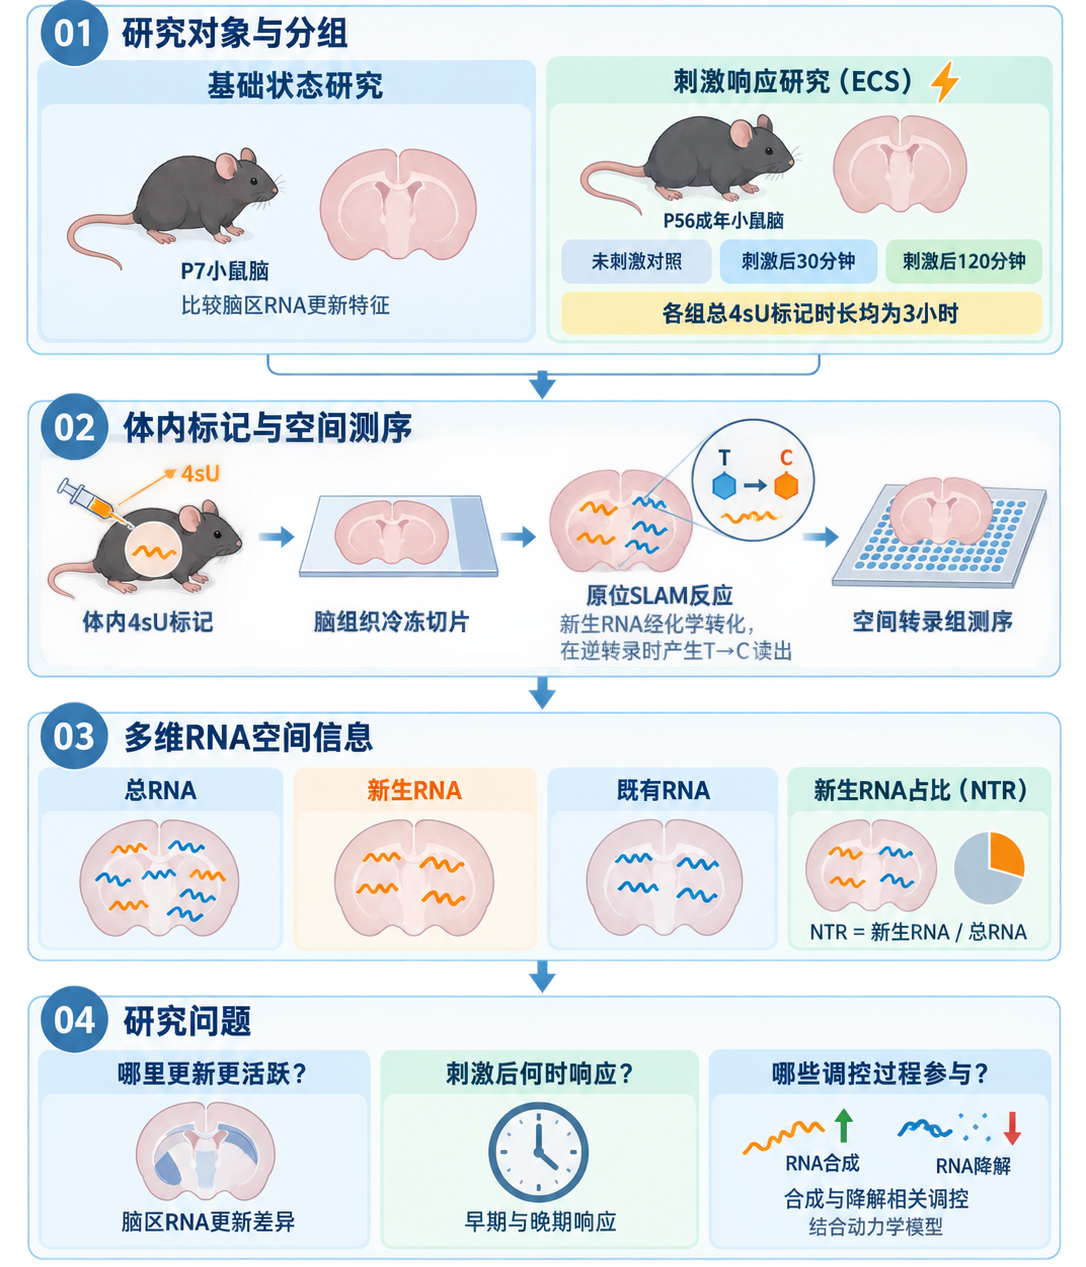
不同脑区如何通过RNA合成与降解维持功能,并响应外界刺激?仅观察总RNA丰度,难以充分解释表达变化背后的动态过程。研究者使用了Spatial NT-seq技术,在同一组织切片中获取新生与既有RNA的空间信息。
研究设计:连接组织空间与RNA动态
研究首先绘制小鼠脑组织的RNA更新图谱,比较不同脑区的基础状态;随后在成年小鼠中设置未刺激、电休克刺激后30分钟和120分钟三个条件,追踪神经刺激后的区域响应。结合New/Old RNA分析,以及适用条件下的动力学建模,进一步研究RNA表达变化的调控来源。
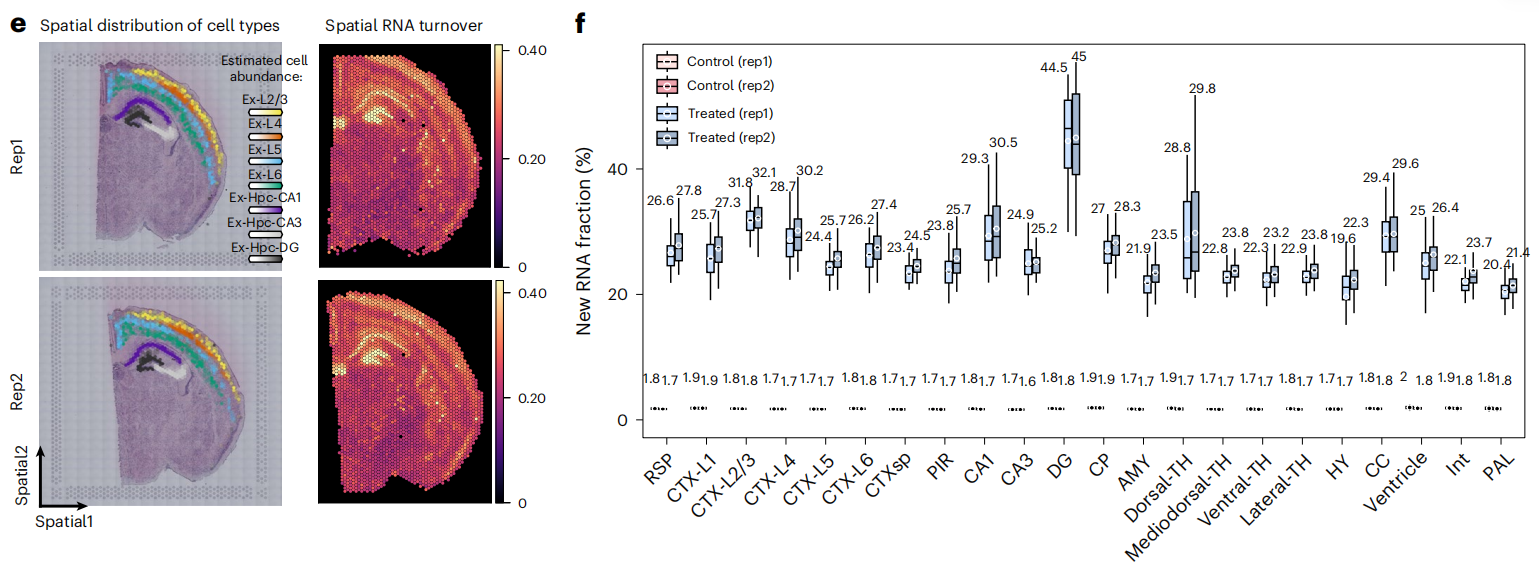
小鼠脑组织的新生RNA比例空间分布及不同脑区间的比较
· 定位脑区特异的RNA更新热点
新生RNA空间图谱显示,不同脑区具有明显的RNA更新差异,其中齿状回呈现较高的新生RNA比例。
这一结果说明,Spatial NT-seq能够在总RNA表达图谱之外,增加区域性RNA更新信息,帮助研究者定位具有不同RNA调控状态的组织区域。
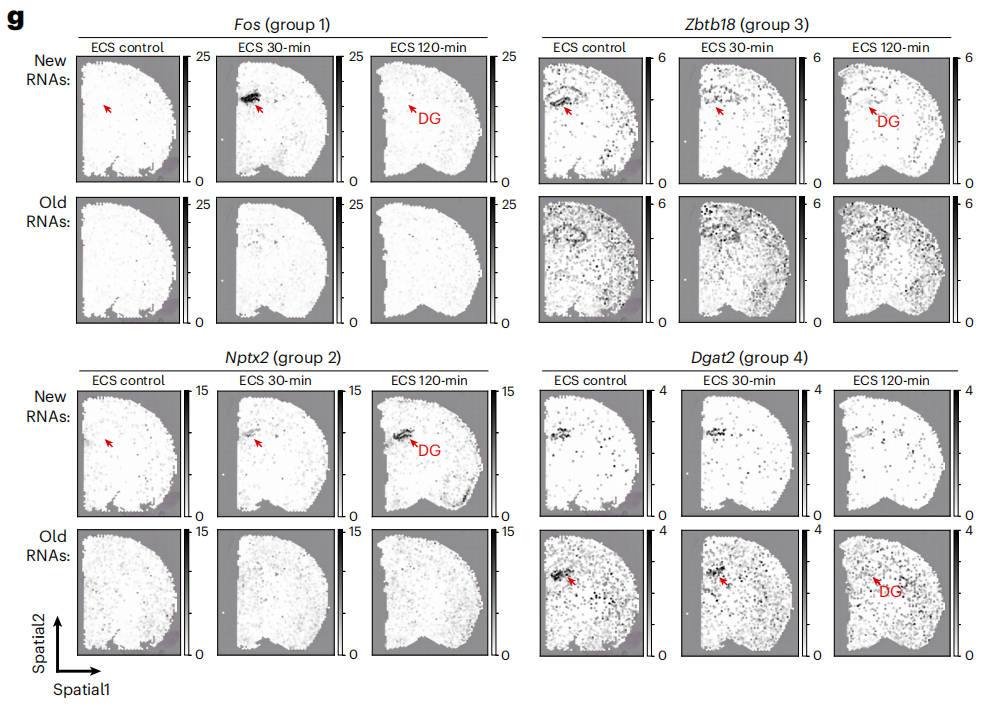
Fos、Nptx2、Bhlhe22和Dgat2在不同条件下的新生与既有RNA空间分布,展示不同响应模式
· 追踪刺激响应的空间分布与时间变化
电休克刺激后,Fos、Egr1等基因呈现快速的新生RNA响应,Nptx2等基因则表现出较晚的响应模式。不同基因的变化还具有脑区差异,齿状回是响应较为突出的区域。
联合分析New/Old RNA,研究者进一步识别出转录上调、转录下调及降解相关的响应模式。由此,研究能够同时关注“哪里发生响应”“响应如何随时间变化”以及“哪些调控过程可能参与其中”。
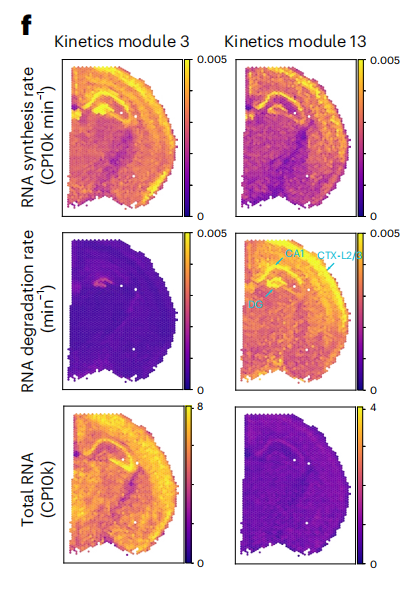
不同基因模块的模型估计RNA合成、降解及总RNA丰度空间图谱
· 解析表达丰度背后的合成与降解特征
结合RNA动力学模型,研究者进一步估计了RNA合成与降解参数,发现不同基因模块采用不同的RNA周转策略。齿状回的部分基因模块在基础状态下表现出合成与降解协同增强的特征。
这表明,RNA表达状态需要结合合成和降解共同理解。Spatial NT-seq与动力学分析的结合,为解释区域表达差异提供了更深入的依据。
研究方向与思路
神经科学:定位脑区特异性转录响应
学习、应激、电刺激或神经活动干预后,不同脑区可能呈现差异显著的转录响应。常规空间转录组主要反映取样时的RNA积累状态,而新生RNA信息能够进一步显示哪些脑区在标记窗口内启动了新的转录活动。
已有小鼠脑研究显示,不同脑区具有明显的RNA周转异质性;在神经刺激后,各脑区还呈现出不同的快速转录与转录后响应,部分区域表现为RNA合成与降解协同增强的空间热点【1】。
结合多个取样时间点,Spatial NT-seq可用于研究:
(1)活动依赖性基因在哪些脑区被激活;
(2)不同脑区的响应强度和持续时间有何差异;
(3)总RNA变化由转录合成还是RNA稳定性变化驱动;
(4)RNA周转特征如何与脑区功能及神经可塑性相关。
器官损伤:发现早期转录重塑区域
急性损伤发生后,部分组织区域可能已经启动炎症、应激或修复程序,但相关RNA尚未充分积累,因此总RNA水平未必立即出现明显变化。
Spatial NT-seq可以在组织结构背景下识别新生RNA活跃区域,并比较损伤区、边缘区与远端区域之间的转录状态,帮助发现可能推动后续损伤扩展或组织修复的早期变化。
该技术可拓展至肾损伤、肝损伤与纤维化、心肌梗死、缺血再灌注及组织再生等研究,用于研究:
(1)哪些区域率先启动损伤或修复相关转录程序;
(2)病灶核心与周边组织的RNA更新特征是否不同;
(3)总RNA相近的区域是否存在不同的新生RNA比例;
(4)局部转录变化如何伴随疾病进展或组织恢复
肿瘤微环境:解析治疗响应的空间差异
肿瘤核心、浸润边缘、免疫富集区及间质区域处于不同的微环境中,对药物和免疫干预的响应也可能存在明显差异。
Spatial NT-seq能够将新生RNA变化定位到具体组织区域,辅助识别治疗后较早出现的转录响应,并比较肿瘤细胞、免疫细胞及基质相关区域的动态差异【2】。
可重点研究:
(1)哪些肿瘤区域首先出现药物响应;
(2)肿瘤核心与浸润边缘的转录适应是否不同;
(3)靶基因响应与继发性应激、免疫反应在空间上如何分布;
(4)残留病灶或耐药相关区域是否保持活跃的新生RNA信号;
治疗前后的新生RNA变化是否早于总RNA表达差异。
结合细胞类型注释、组织形态和多个处理时间点,可进一步解析肿瘤微环境中的区域性治疗响应。
免疫与炎症:寻找局部早期响应区域
感染、LPS刺激或自身免疫相关模型中,哪些组织区域率先出现可检测的炎症相关转录变化?局部免疫激活与周围组织应答如何关联?
Spatial NT-seq可进一步探索炎症相关新生RNA信号的组织分布,并通过多个时间点比较响应的先后变化,为定位早期响应区域、研究局部炎症扩展提供线索。
可用于研究:
(1)感染或炎症反应首先出现在哪些组织区域;
(2)免疫细胞激活与组织细胞响应在空间上如何关联;
(3)炎症核心区、过渡区与远端区域的转录状态有何差异;
(4)细胞因子及趋化因子相关基因的新生RNA如何分布;
(5)药物干预是否改变炎症响应的区域范围和强度。
若要判断炎症反应的先后顺序,需要结合多个取样时间点进行比较。
发育与分化:空间信号的即时转录响应
胚胎发育、器官发生和细胞分化依赖精确的时空基因调控。不同区域可能先后接收形态发生素或细胞间信号,并启动不同的转录程序。
由于总RNA需要经历合成和积累,仅根据稳态表达图谱推断基因启动顺序可能存在时间滞后。Spatial NT-seq通过检测设定标记窗口内的新生RNA,为观察发育信号引发的近期转录响应提供了新的维度。
该技术可用于研究:
(1)不同组织区域的基因启动顺序;
(2)信号梯度对应的空间转录响应;
(3)细胞命运决定前后的新生RNA变化;
(4)发育边界与过渡区域的转录动态;
(5)胚胎、类器官及体外分化体系中的时空调控过程。
通过合理设置标记窗口和连续取样时间点,可进一步建立发育过程中“信号输入—区域响应—细胞状态变化”的关联。
送样要求
样本类型
OCT冷冻包埋组织
样本物种
人、大鼠、小鼠,其他物种请联系评估
标记要求
客户需在冷冻包埋前完成4sU标记,4sU给药剂量与标记时长需根据物种、组织及疾病模型确定;人源样本需单独评估标记方式。具体标记指南请联系我们或当地销售人员提供。
参考文献
1. Qiu Q, Zhang H, Xia Z, et al. Spatial mapping of RNA turnover kinetics in the mouse brain. Nat Neurosci. Published online August 31, 2026.
2. Chen X, Lin S, You H, et al. Integrating Metabolic RNA Labeling-Based Time-Resolved Single-Cell RNA Sequencing with Spatial Transcriptomics for Spatiotemporal Transcriptomic Analysis. Small Methods. 2025;9(3):e2401297.
3. Herzog VA, Reichholf B, Neumann T, et al. Thiol-linked alkylation of RNA to assess expression dynamics. Nat Methods. 2017;14(12):1198-1204.
4. Dantsuji S, Chekulaeva M. Concurrent Profiling of Localized Transcriptome and RNA Dynamics in Neurons by Spatial SLAMseq. Methods Mol Biol. 2025;2863:297-317.