scNT-seq | 单细胞动态转录组测序:捕捉单细胞的转录动态

2026-11-03
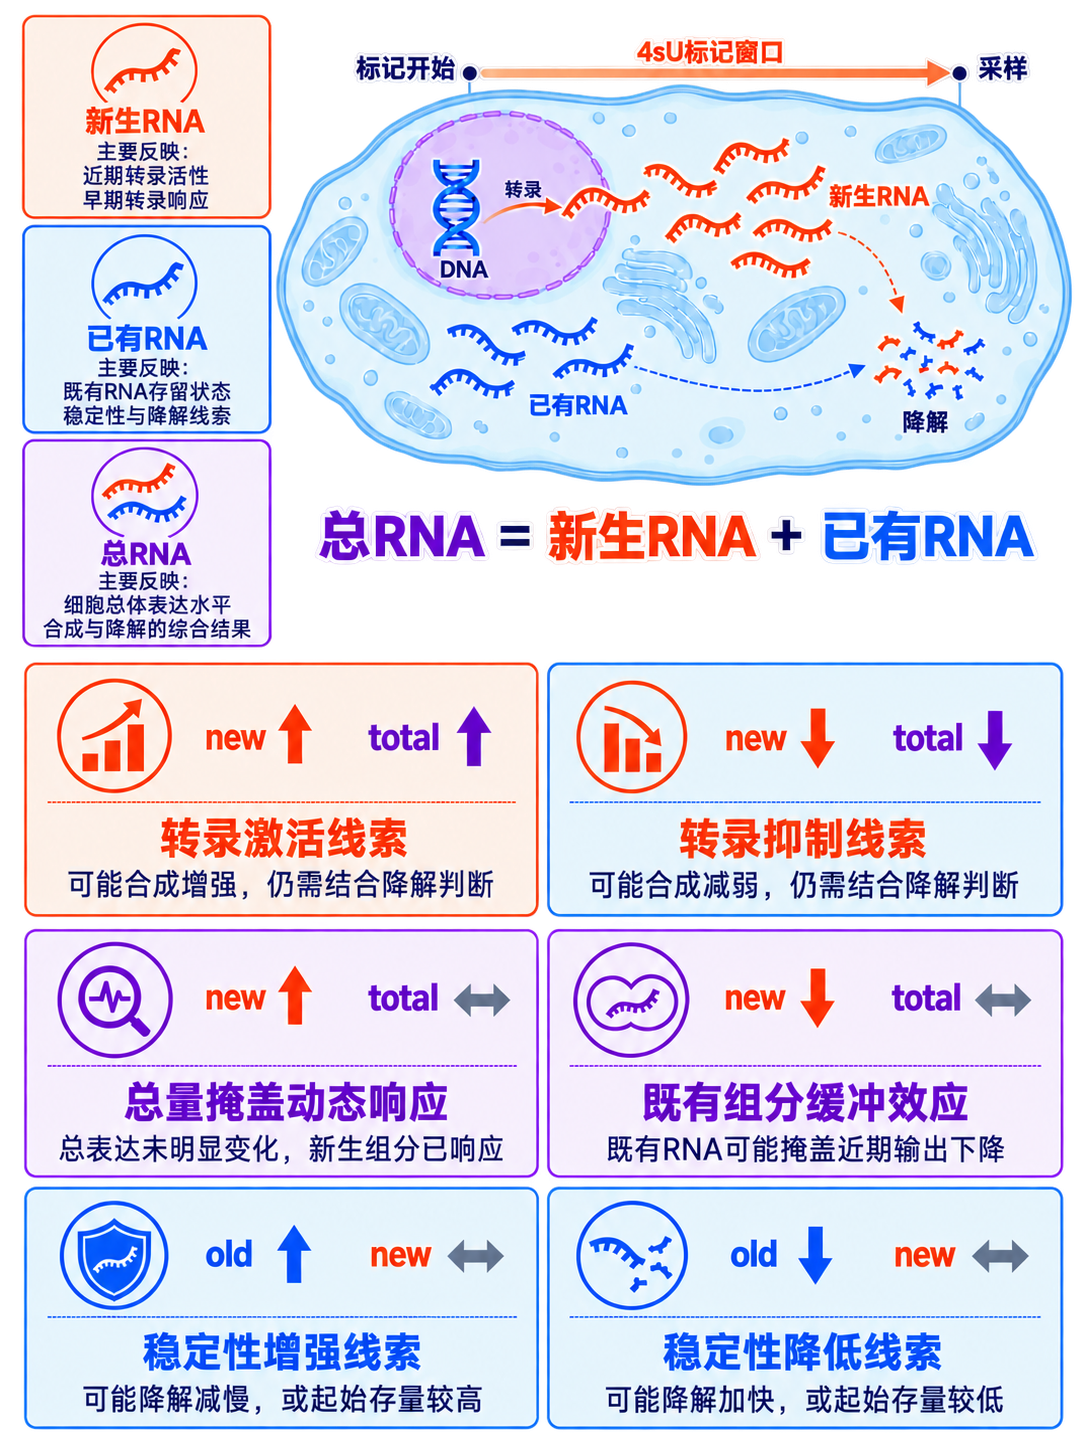
表达量升高,不一定等于转录增强


一个基因的RNA表达量升高,可能是合成增加,也可能是降解减慢。总表达量反映的是两者共同作用后的结果。

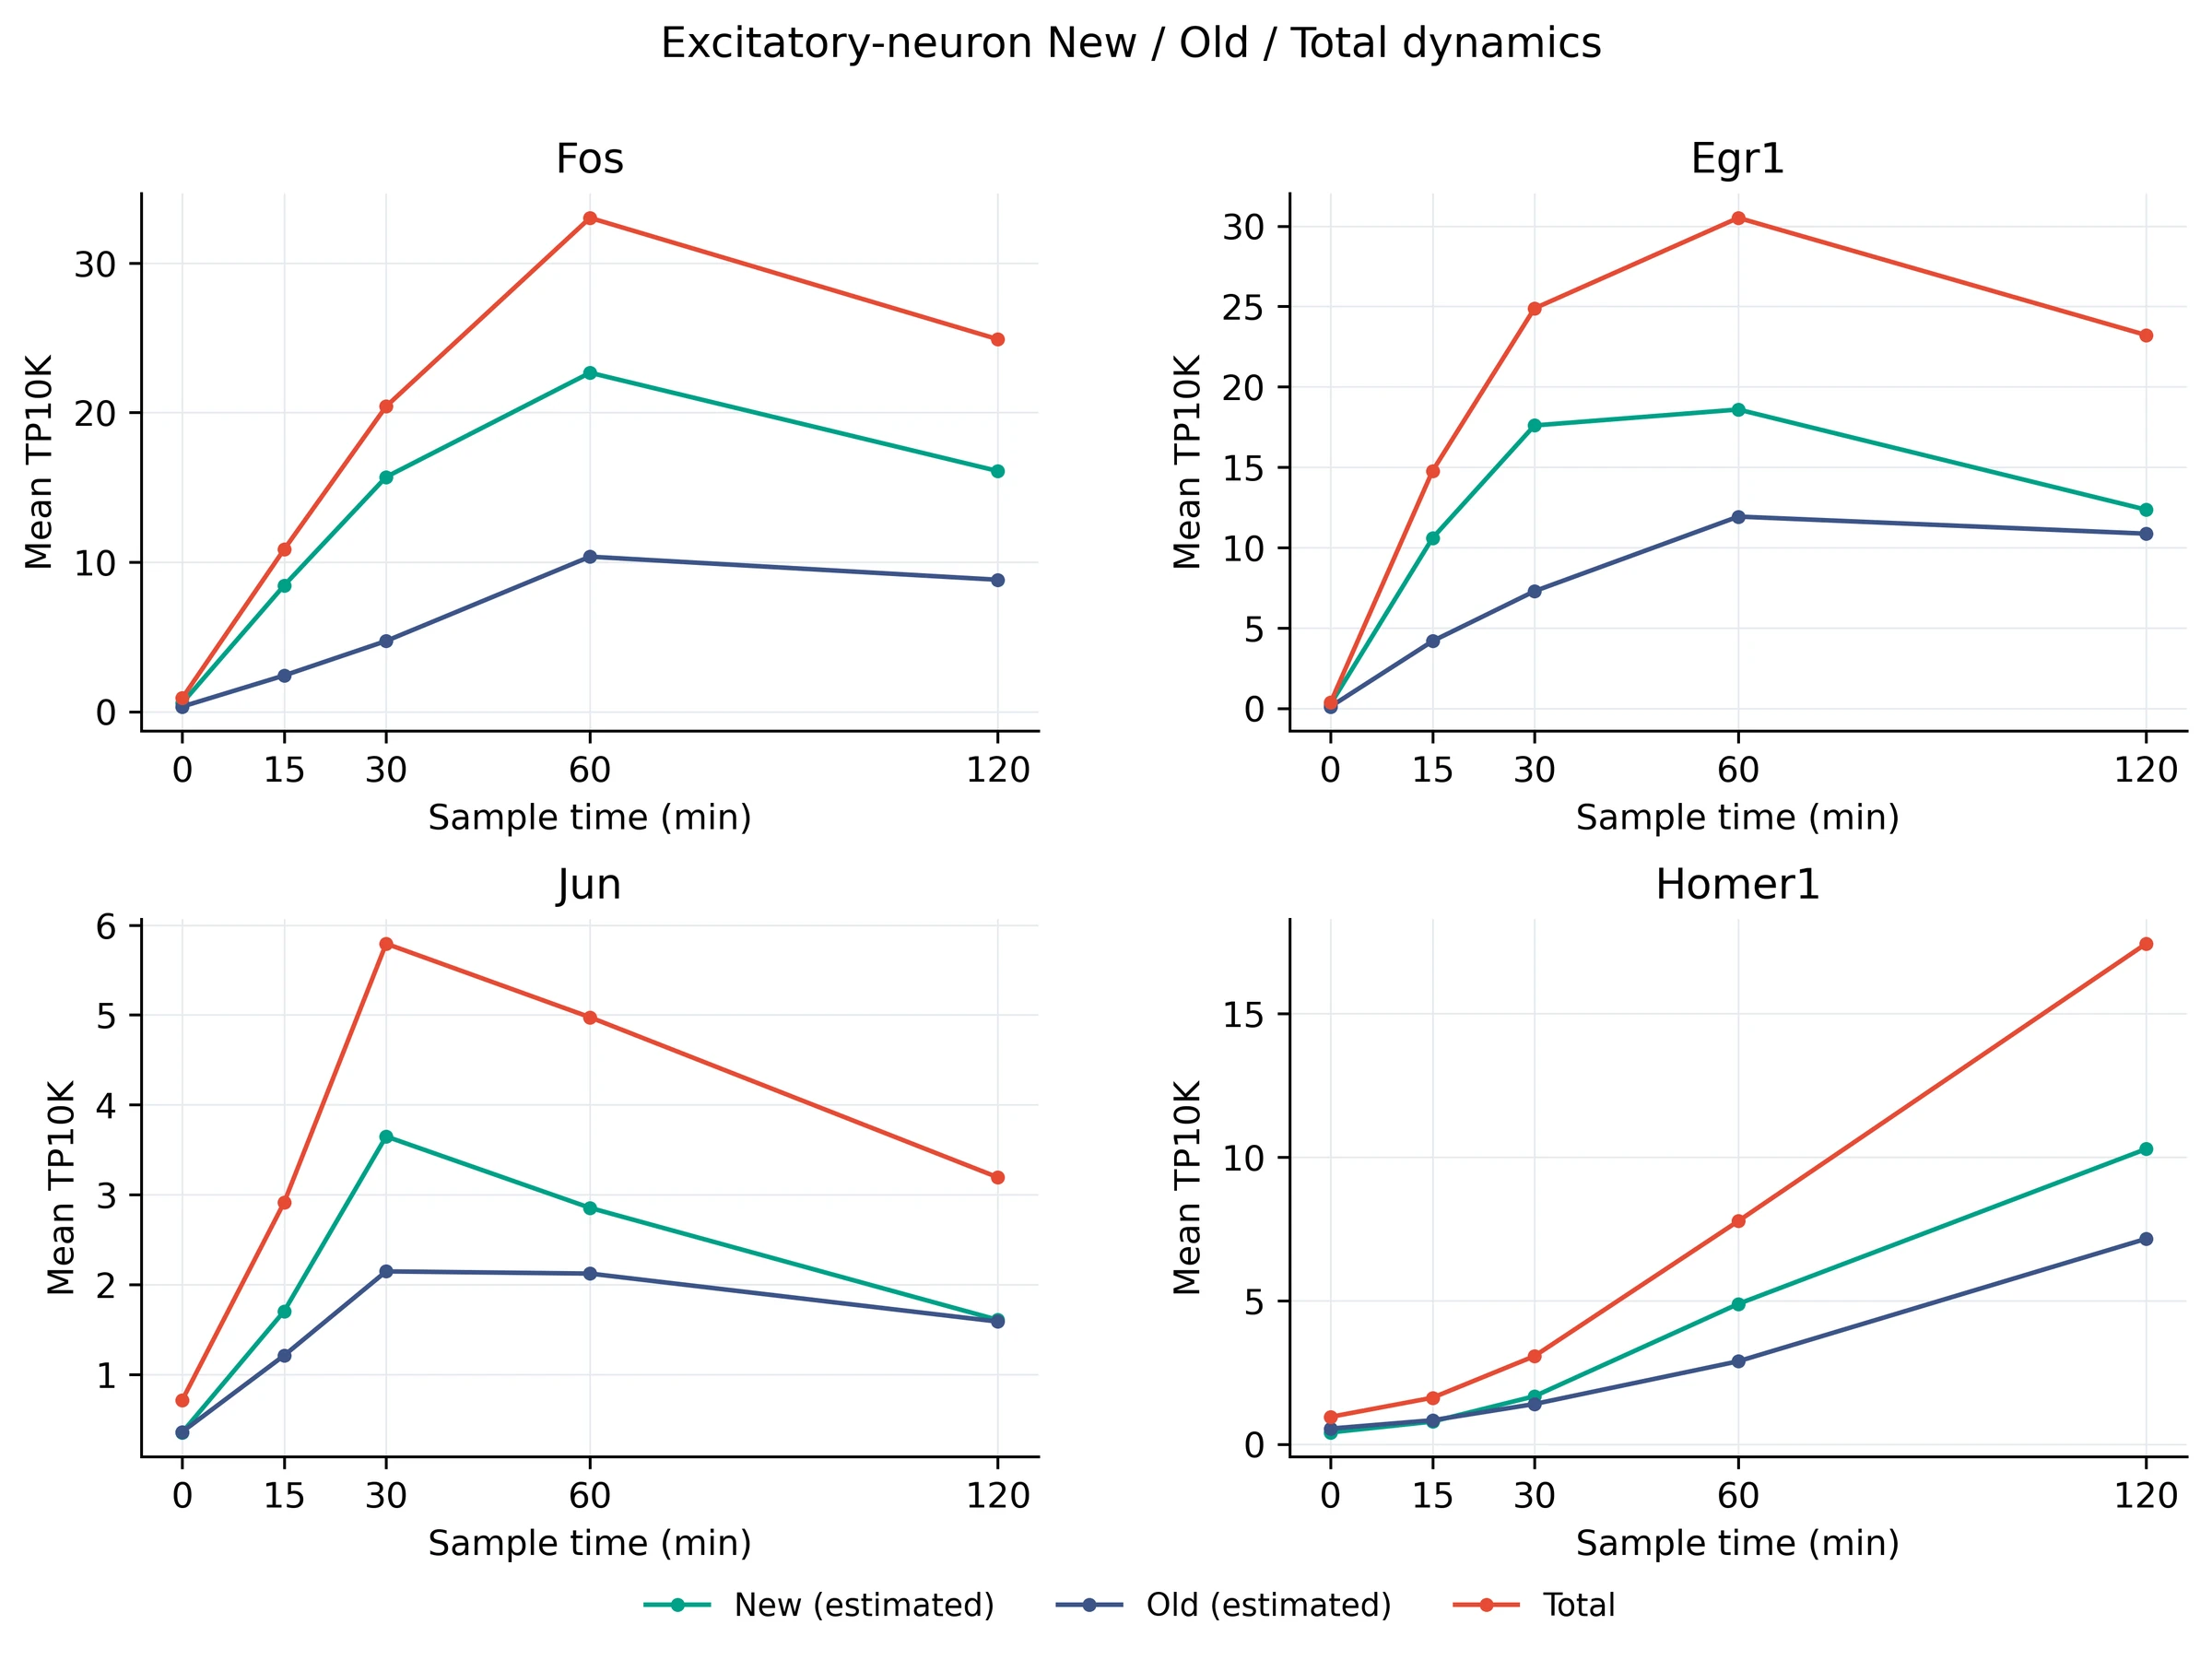
反过来,总表达量变化不明显,也不代表细胞尚未响应。刺激早期,新生RNA可能已经发生变化,但尚不足以明显改变已有RNA构成的表达背景。将新生RNA、已有RNA与总表达信息结合观察,有助于发现这些不同步的变化,为判断其来源提供线索【1,2】。

进一步确定,是哪些细胞在响应


在药物处理、免疫激活和细胞分化研究中,单细胞RNA测序已经帮助我们识别了不同的细胞类型、状态及其表达差异。当研究继续深入时,两组细胞一比,某个基因表达量明显升高,但心里会打个问号:这到底是转录被激活了,还是RNA降解变慢了?是细胞正在响应,还是早前的信号还没消化完?

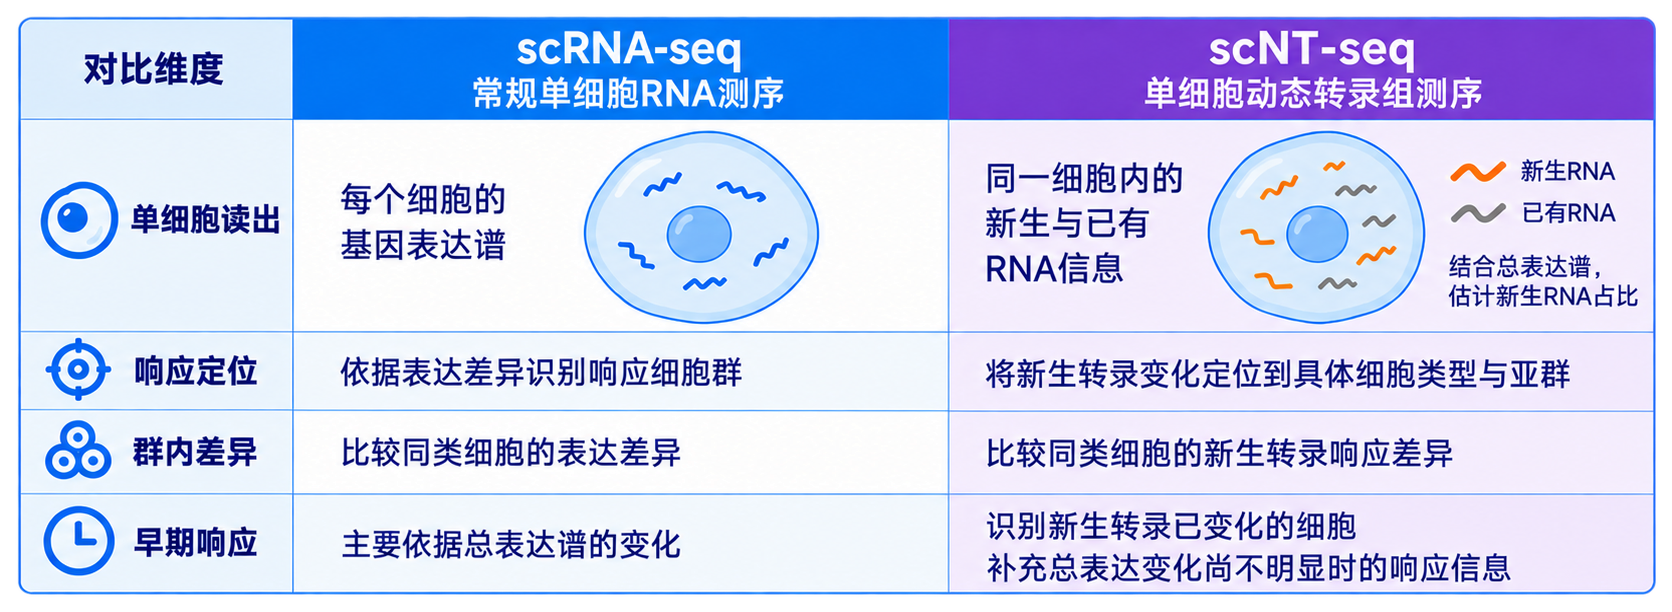
常规scRNA-seq测的是total RNA,反映的是细胞内RNA既有库存的静态快照。而真实的细胞生命活动中,Total RNA=New RNA(新生RNA)+Old RNA(已有RNA)。但通过4sU(4-硫代尿苷)代谢标记识别特定时间窗口内合成的新生RNA,可以为表达分析补充时间信息,帮助理解细胞正在发生的变化。


scNT-seq

单细胞动态转录组测序

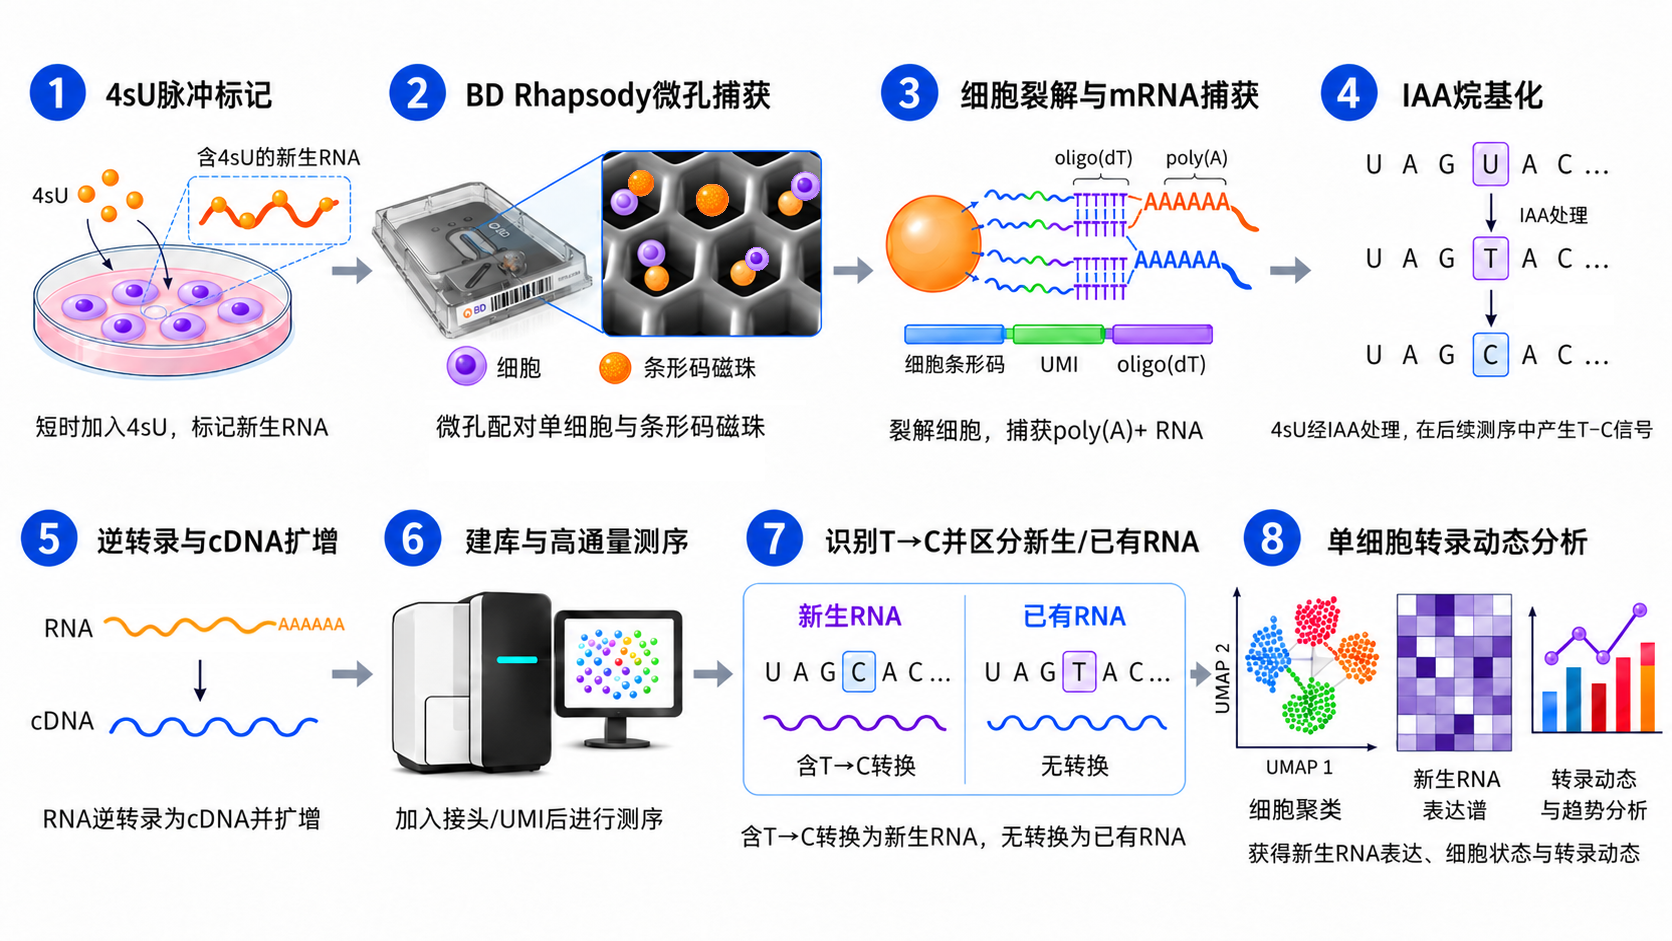
表观生物scNT-seq单细胞动态转录组测序服务基于BD RhapsodyTM微孔捕获平台,将RNA代谢标记并进行单细胞转录组测序,根据T→C信号在每个细胞区分新生RNA与已有RNA,在解析细胞组成和表达状态的同时,获取标记时间窗口内的新生转录信息,将新生转录信息对应到不同细胞。结合总表达谱,可进一步比较细胞原有状态与近期转录响应之间的关系。

4sU标记 ➡️ BD Rhapsody微孔捕获 ➡️ mRNA捕获 ➡️ IAA烷基化 ➡️ 逆转录与建库测序 ➡️ T→C识别 ➡️ 新生/已有RNA区分 ➡️ 单细胞转录动态分析

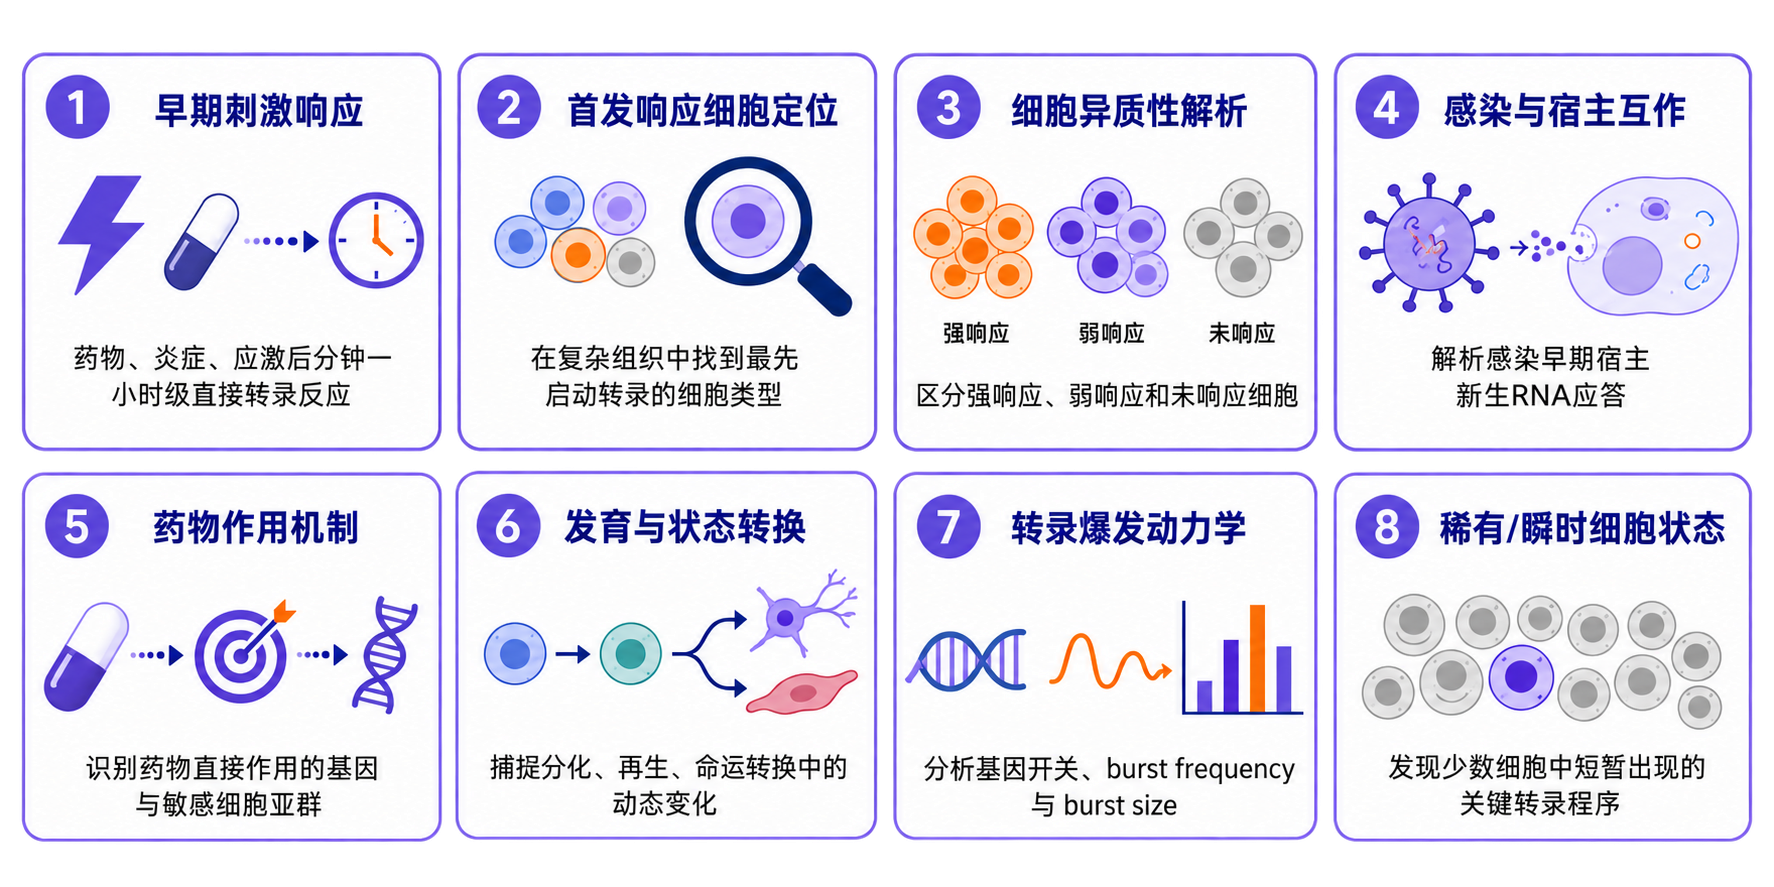
可以关注哪些研究方向?

药物作用与早期响应

比较处理后不同细胞群的新生转录变化,关注总表达量尚未明显改变的响应基因,为后续机制验证提供候选对象。

免疫激活与感染应答

定位发生转录响应的免疫细胞群,比较不同亚群的响应程度,研究炎症刺激或感染过程中相关转录程序的变化。

发育、分化与细胞状态转换

结合已有表达状态和新生RNA信息,观察状态转换过程中哪些基因开始表达、哪些转录程序逐渐减弱,辅助研究状态转换的调控过程。

稀有细胞与短暂响应状态

在单细胞层面关注群体平均信号中不易显现的变化,比较同类细胞内部的响应差异,为识别具有不同功能状态的亚群提供依据。

scNT-seq数据分析

数据分析

分析内容

标准分析

  1. 原始数据QC

  2. 细胞聚类、Marker与类型鉴定

  3. RNA标记特征分析

  4. 新生RNA定量与比例分析

  5. 新生RNA差异表达分析

高级分析

  1. 时间动态转录响应与模式分类

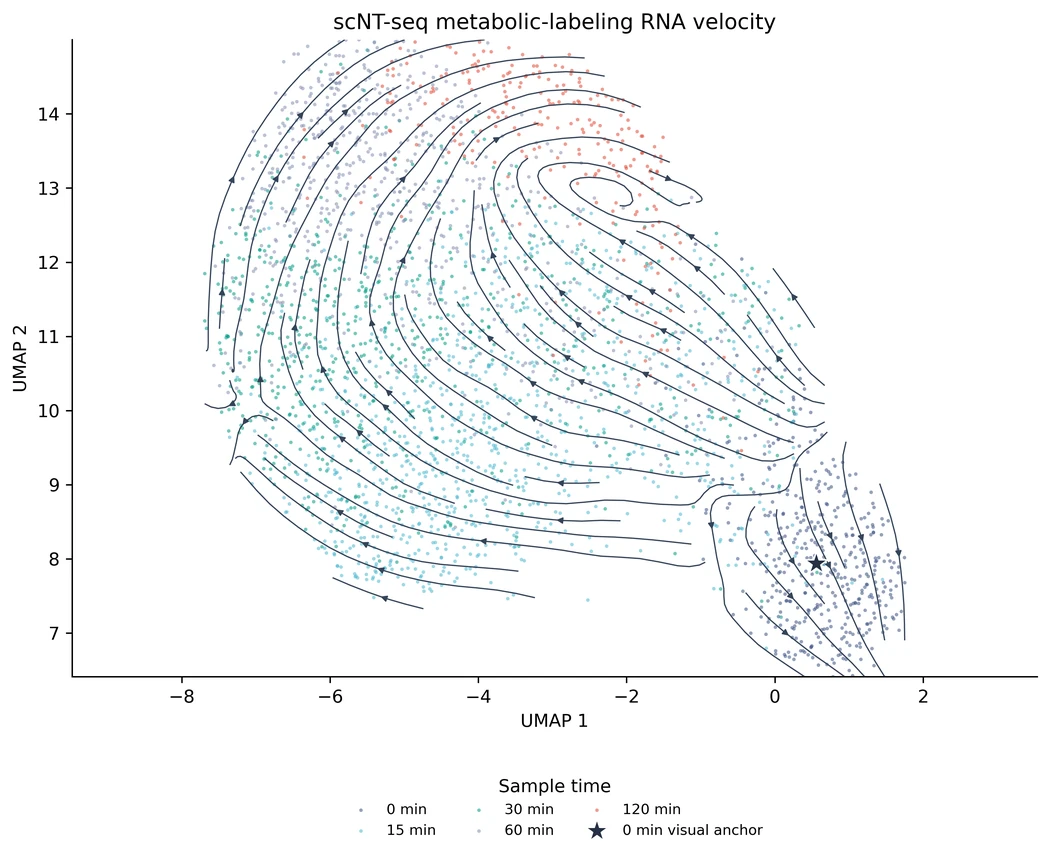
  2. 细胞状态轨迹与RNA Velocity

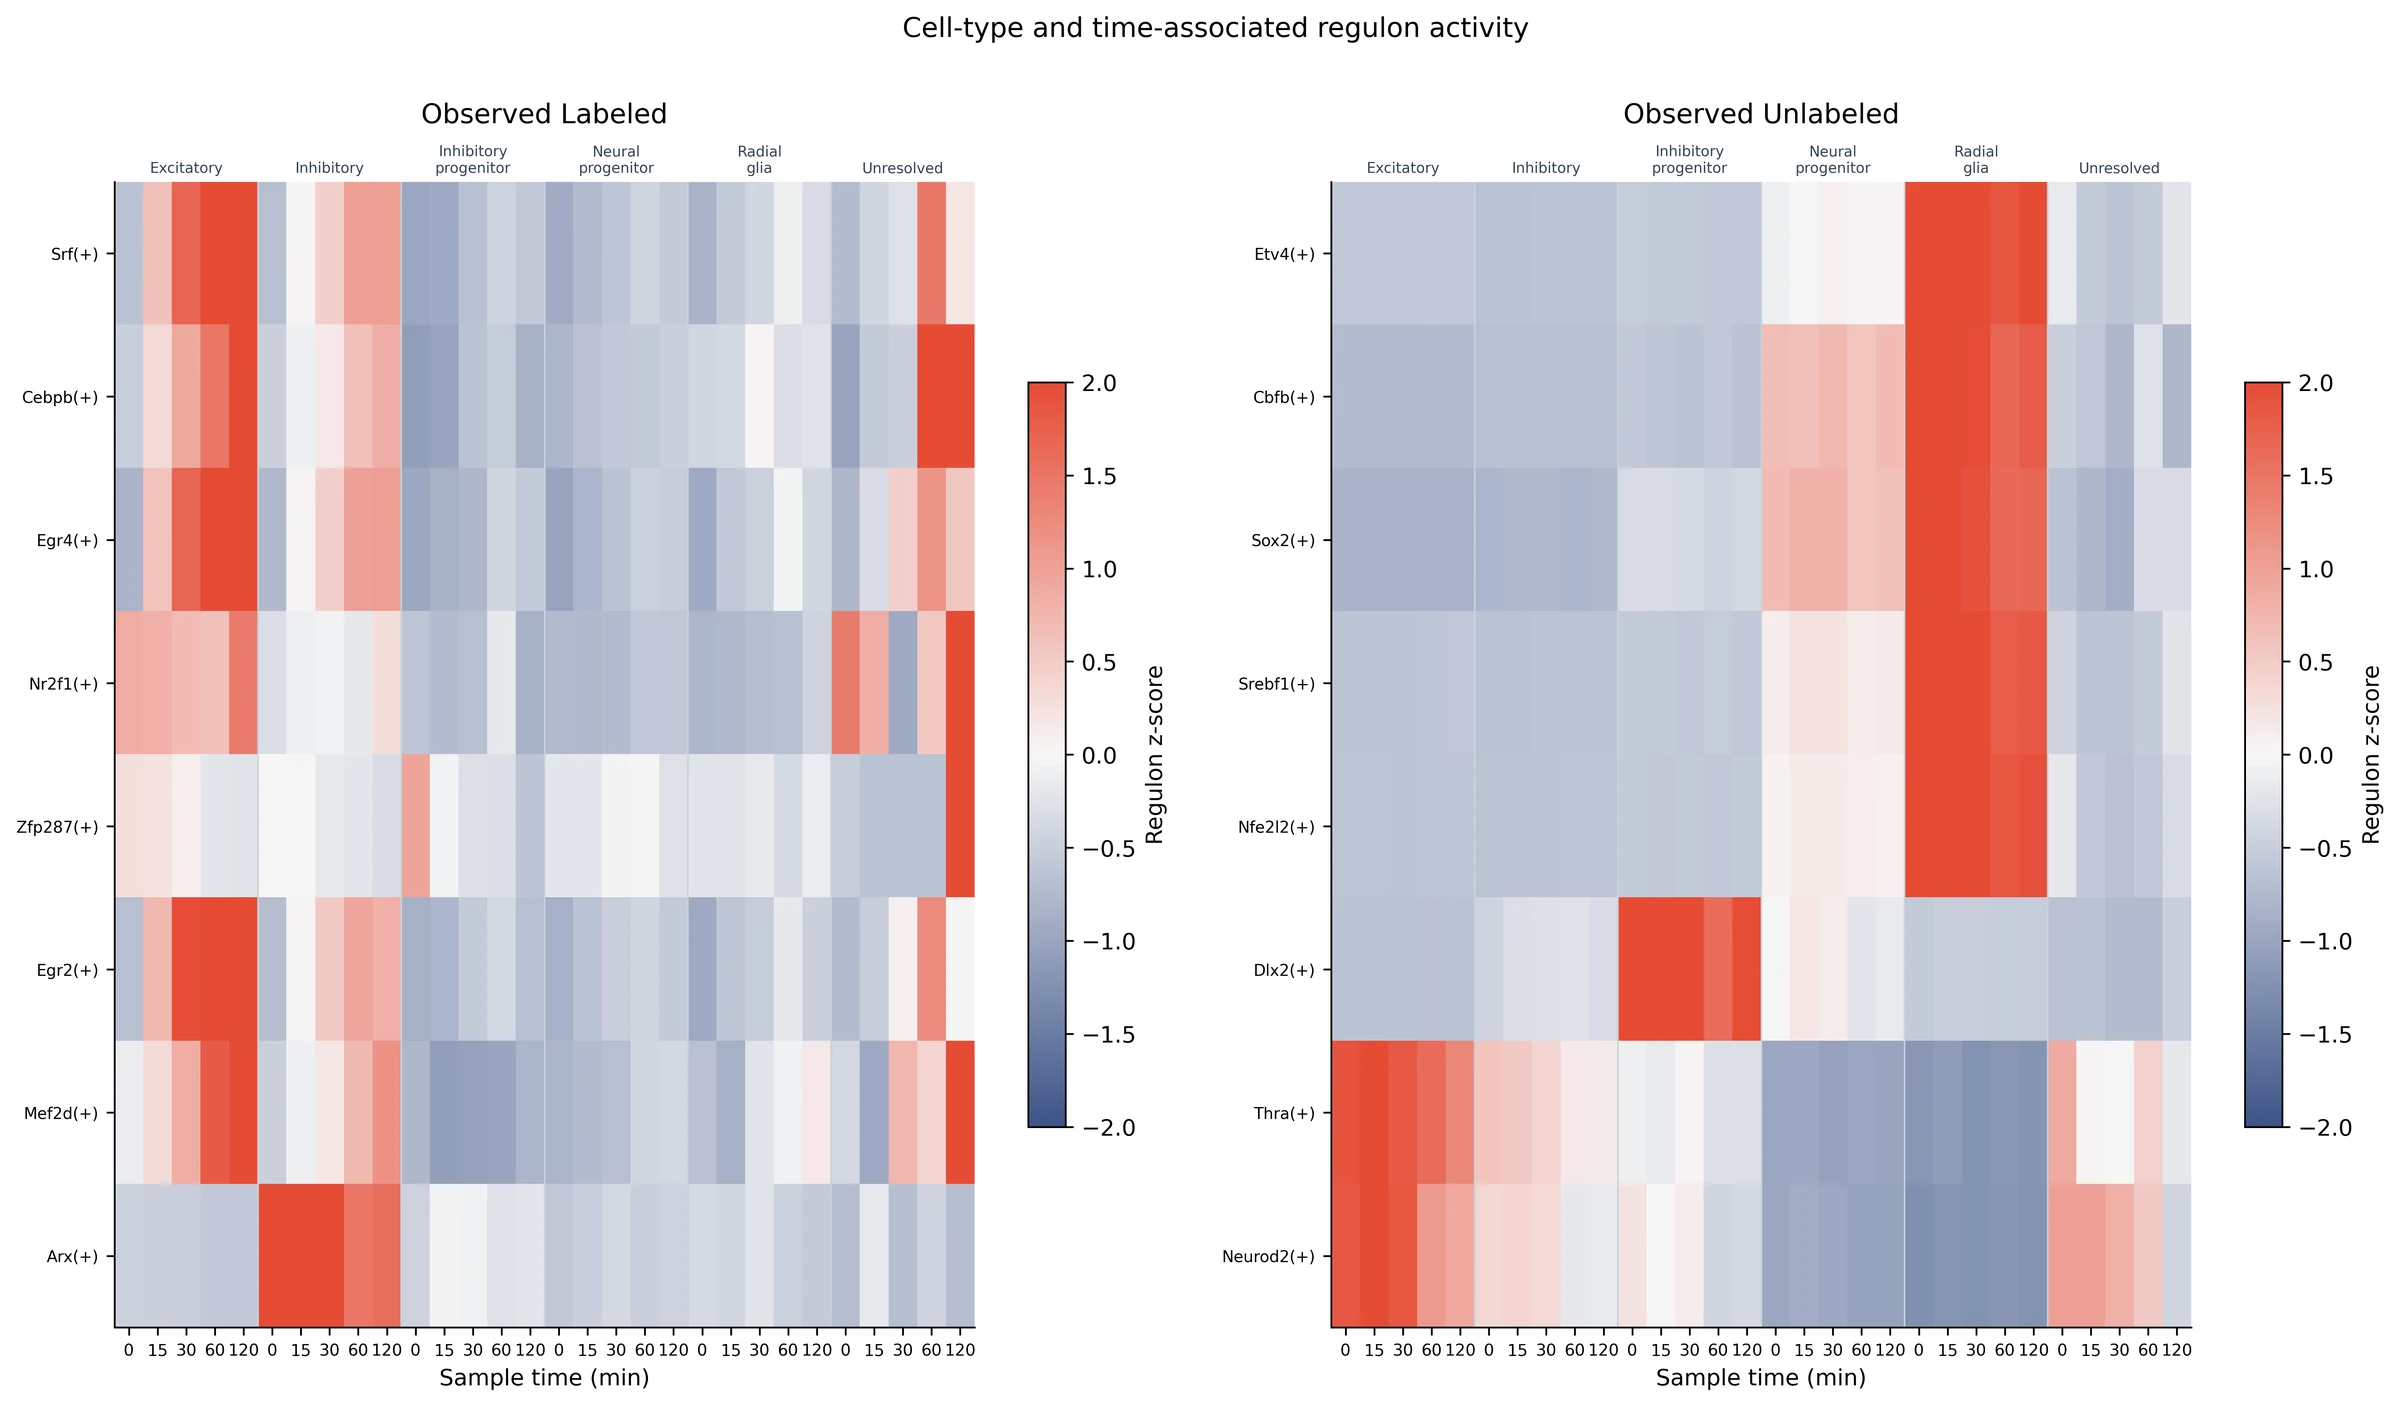
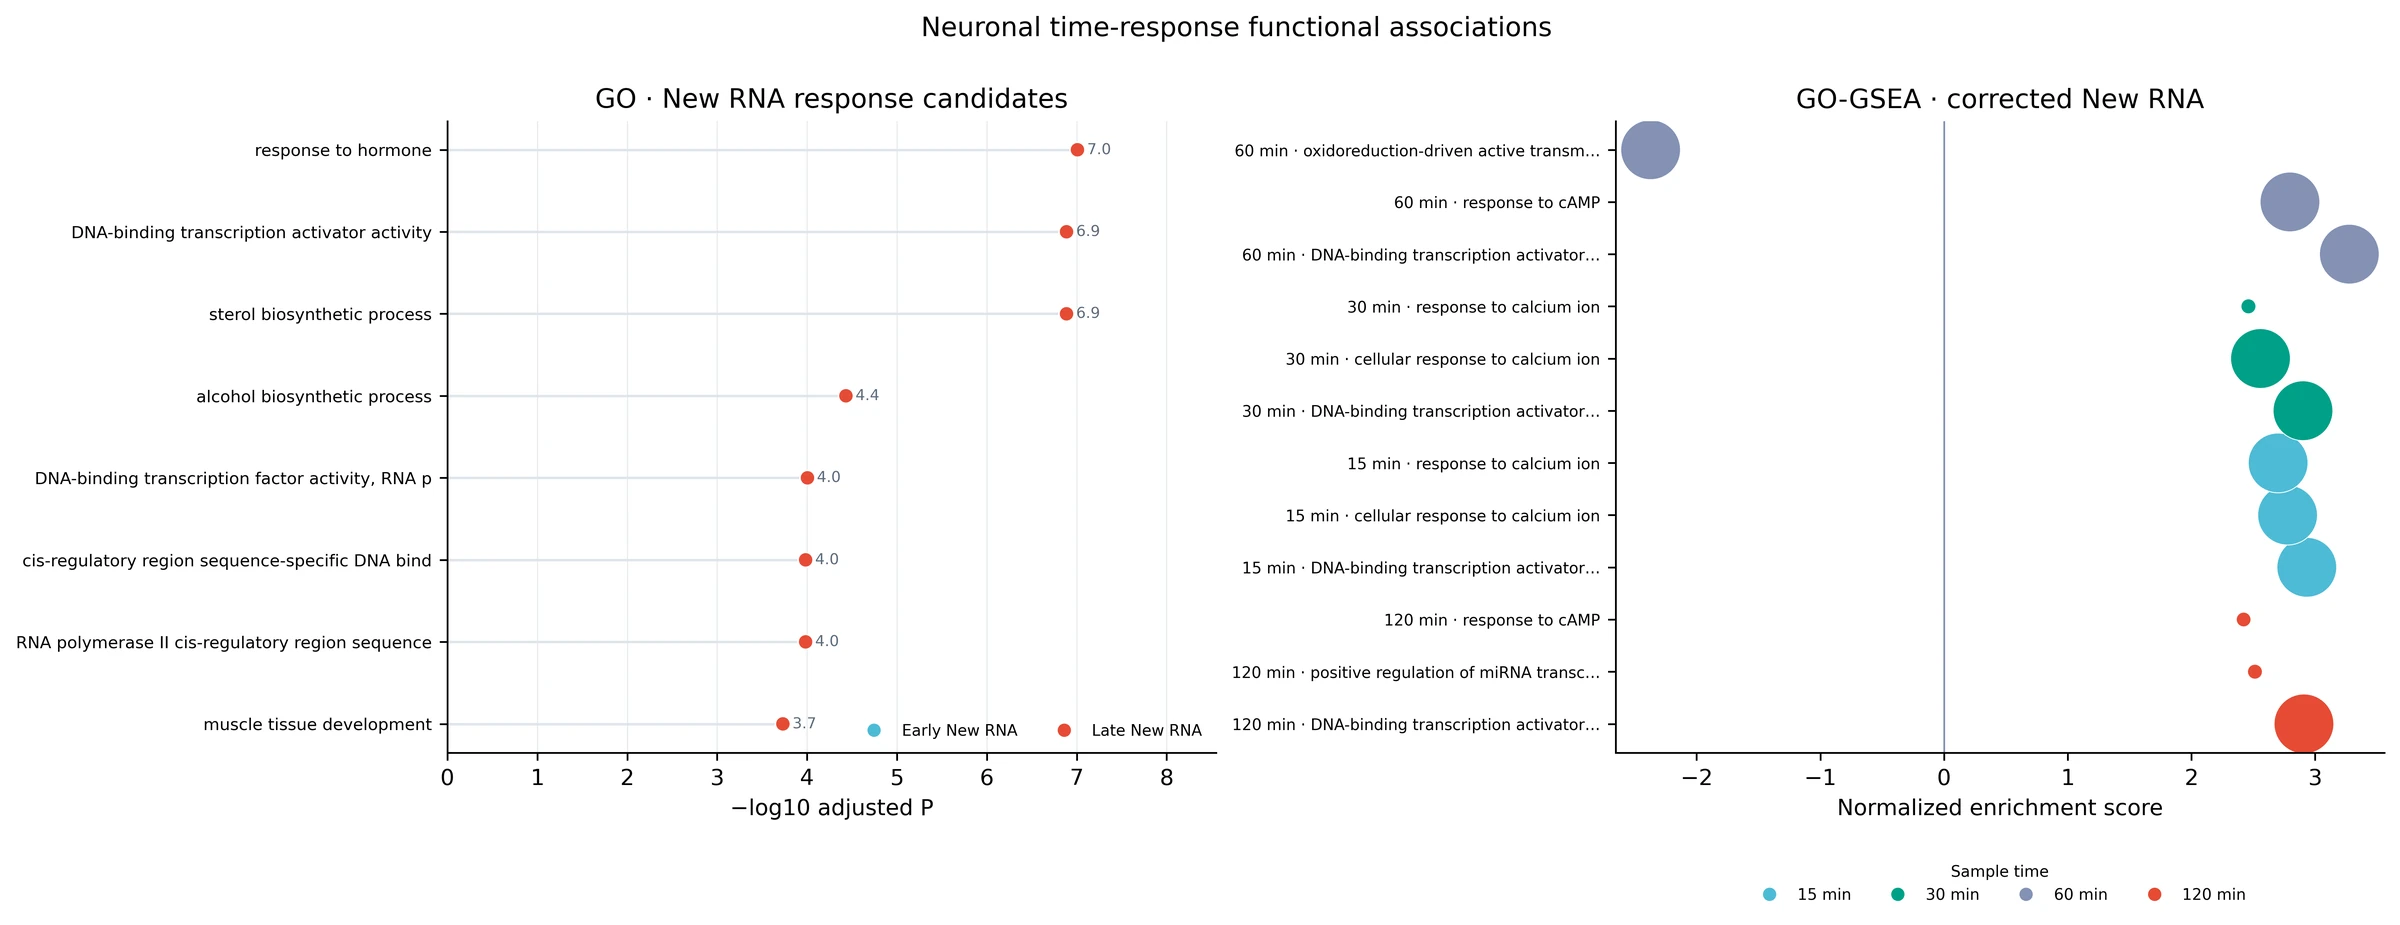
  3. 转录调控与功能富集


分析示例

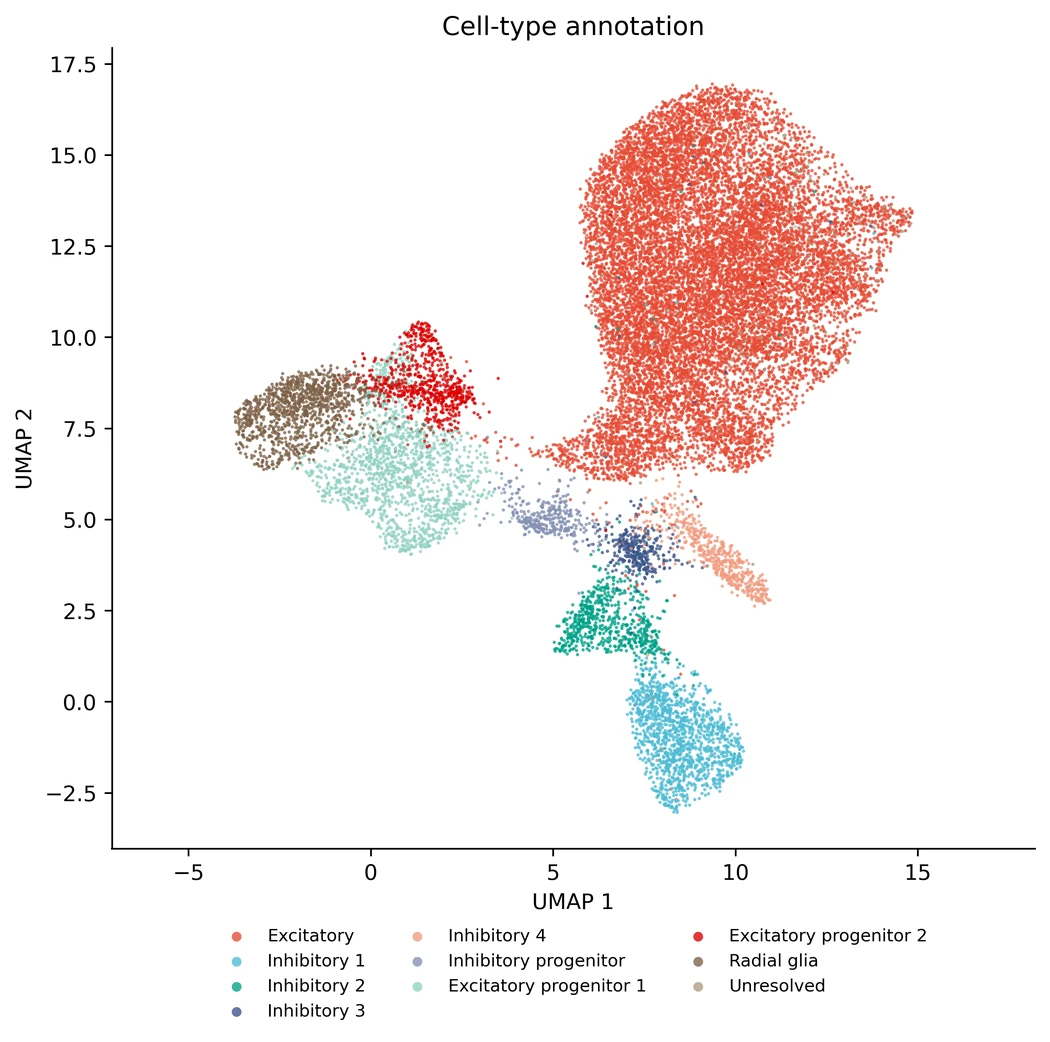
细胞类型UMAP


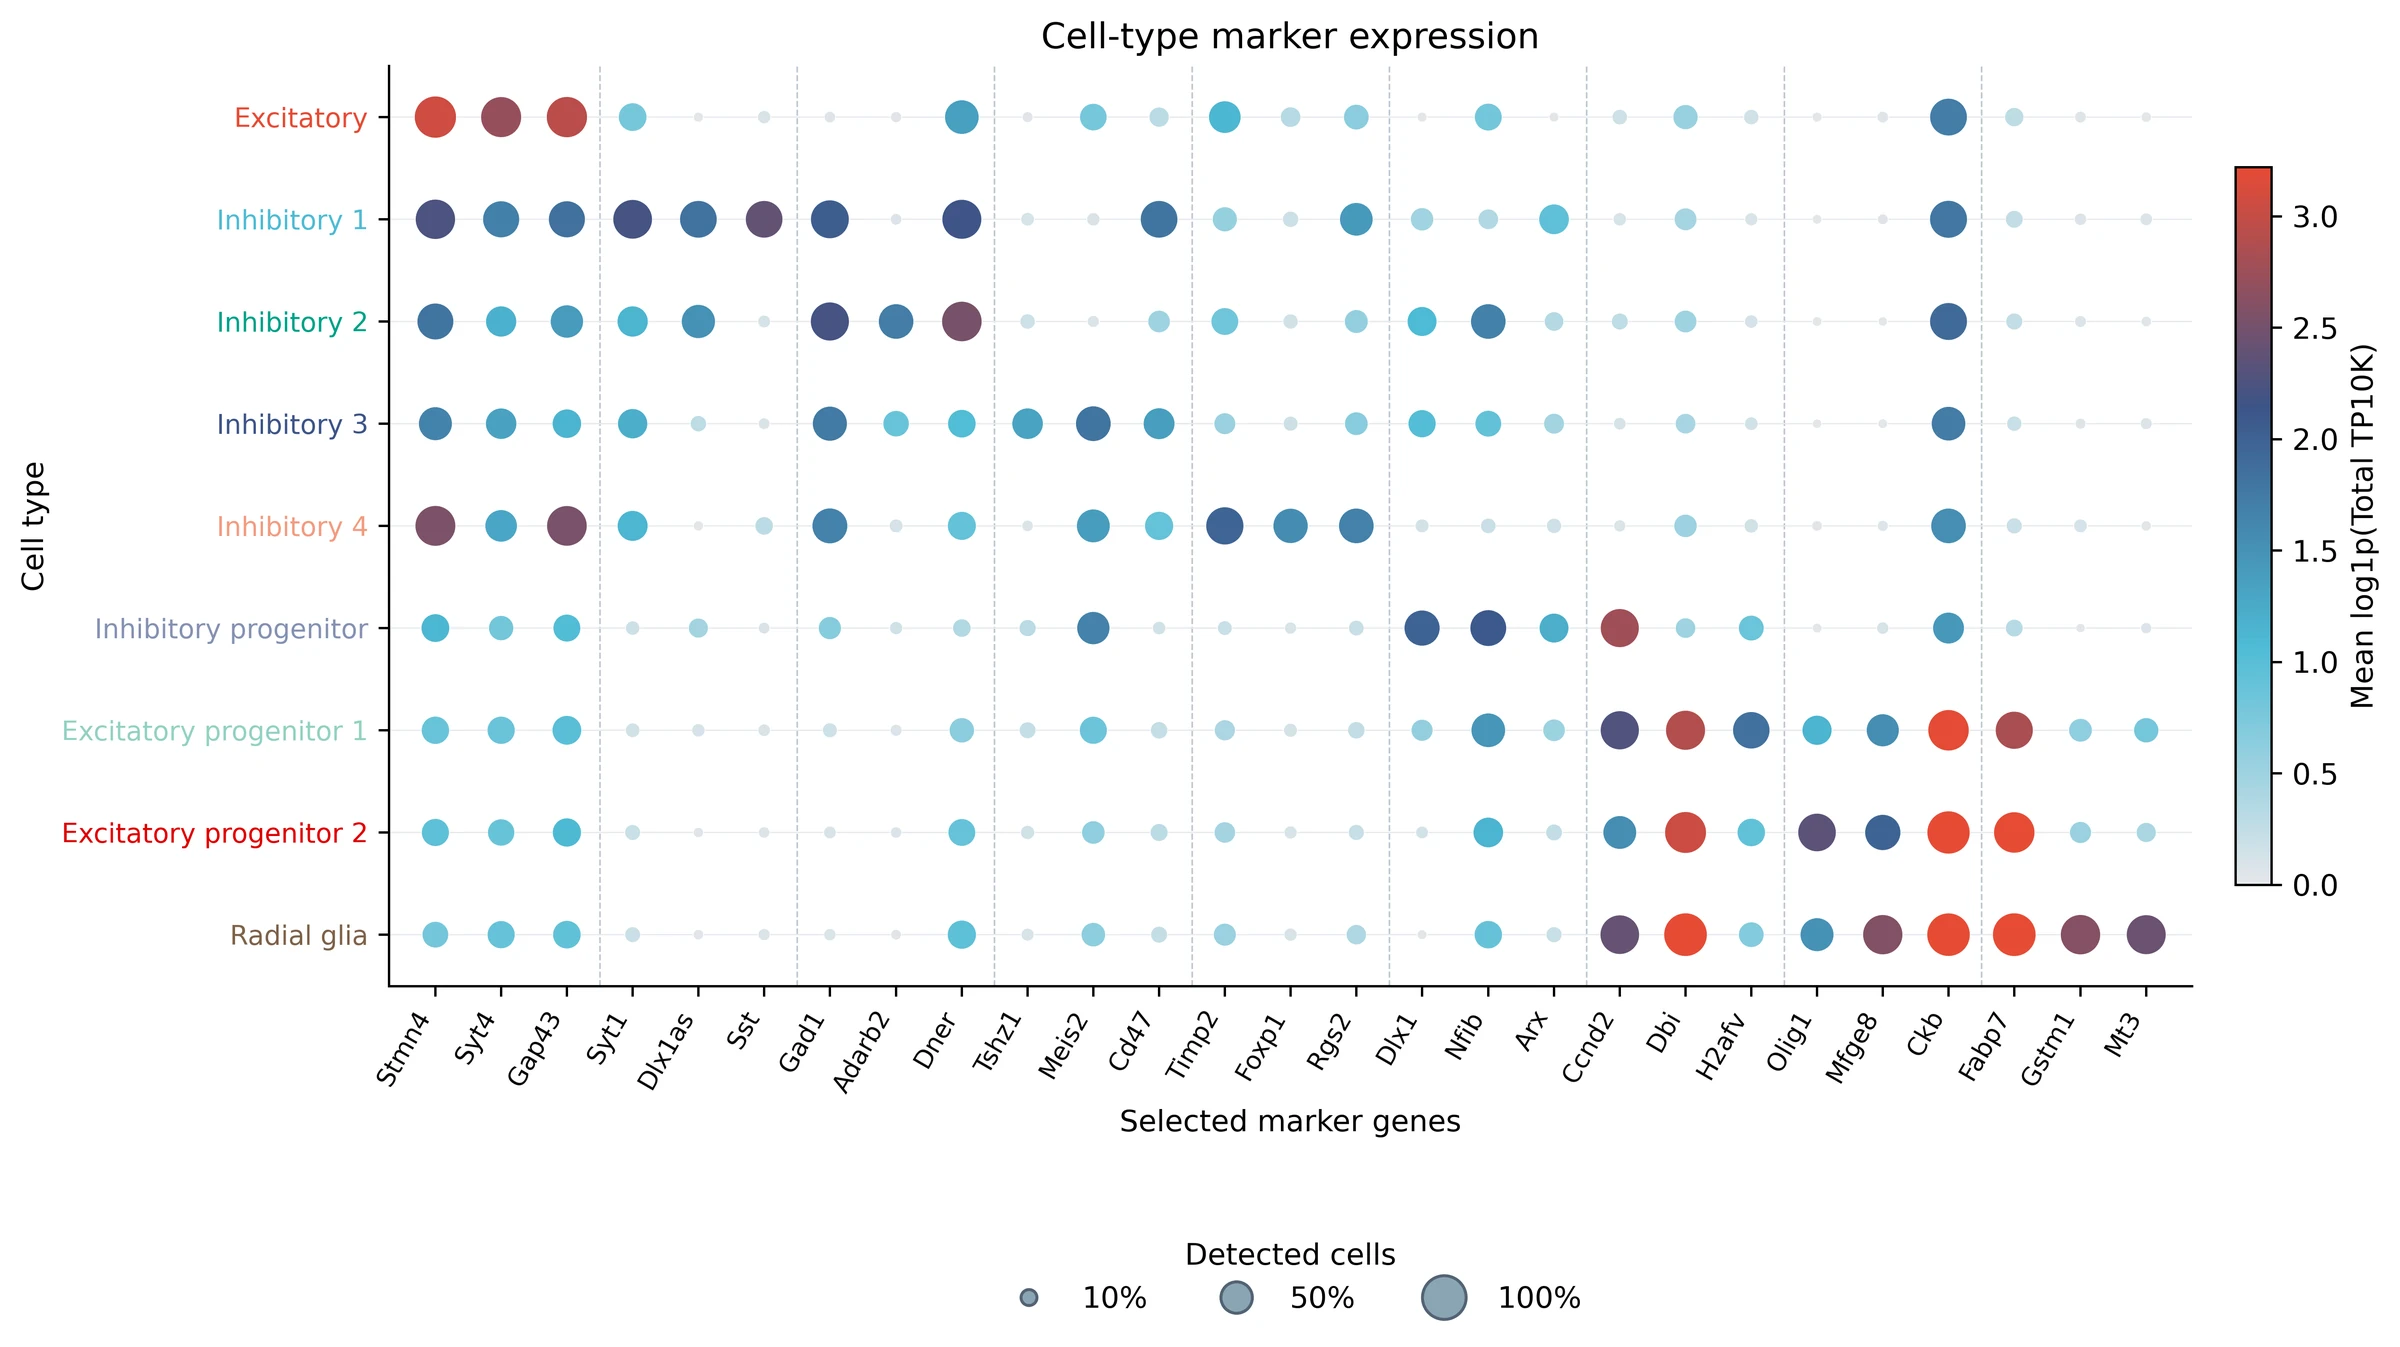
细胞类型Marker DotPlot


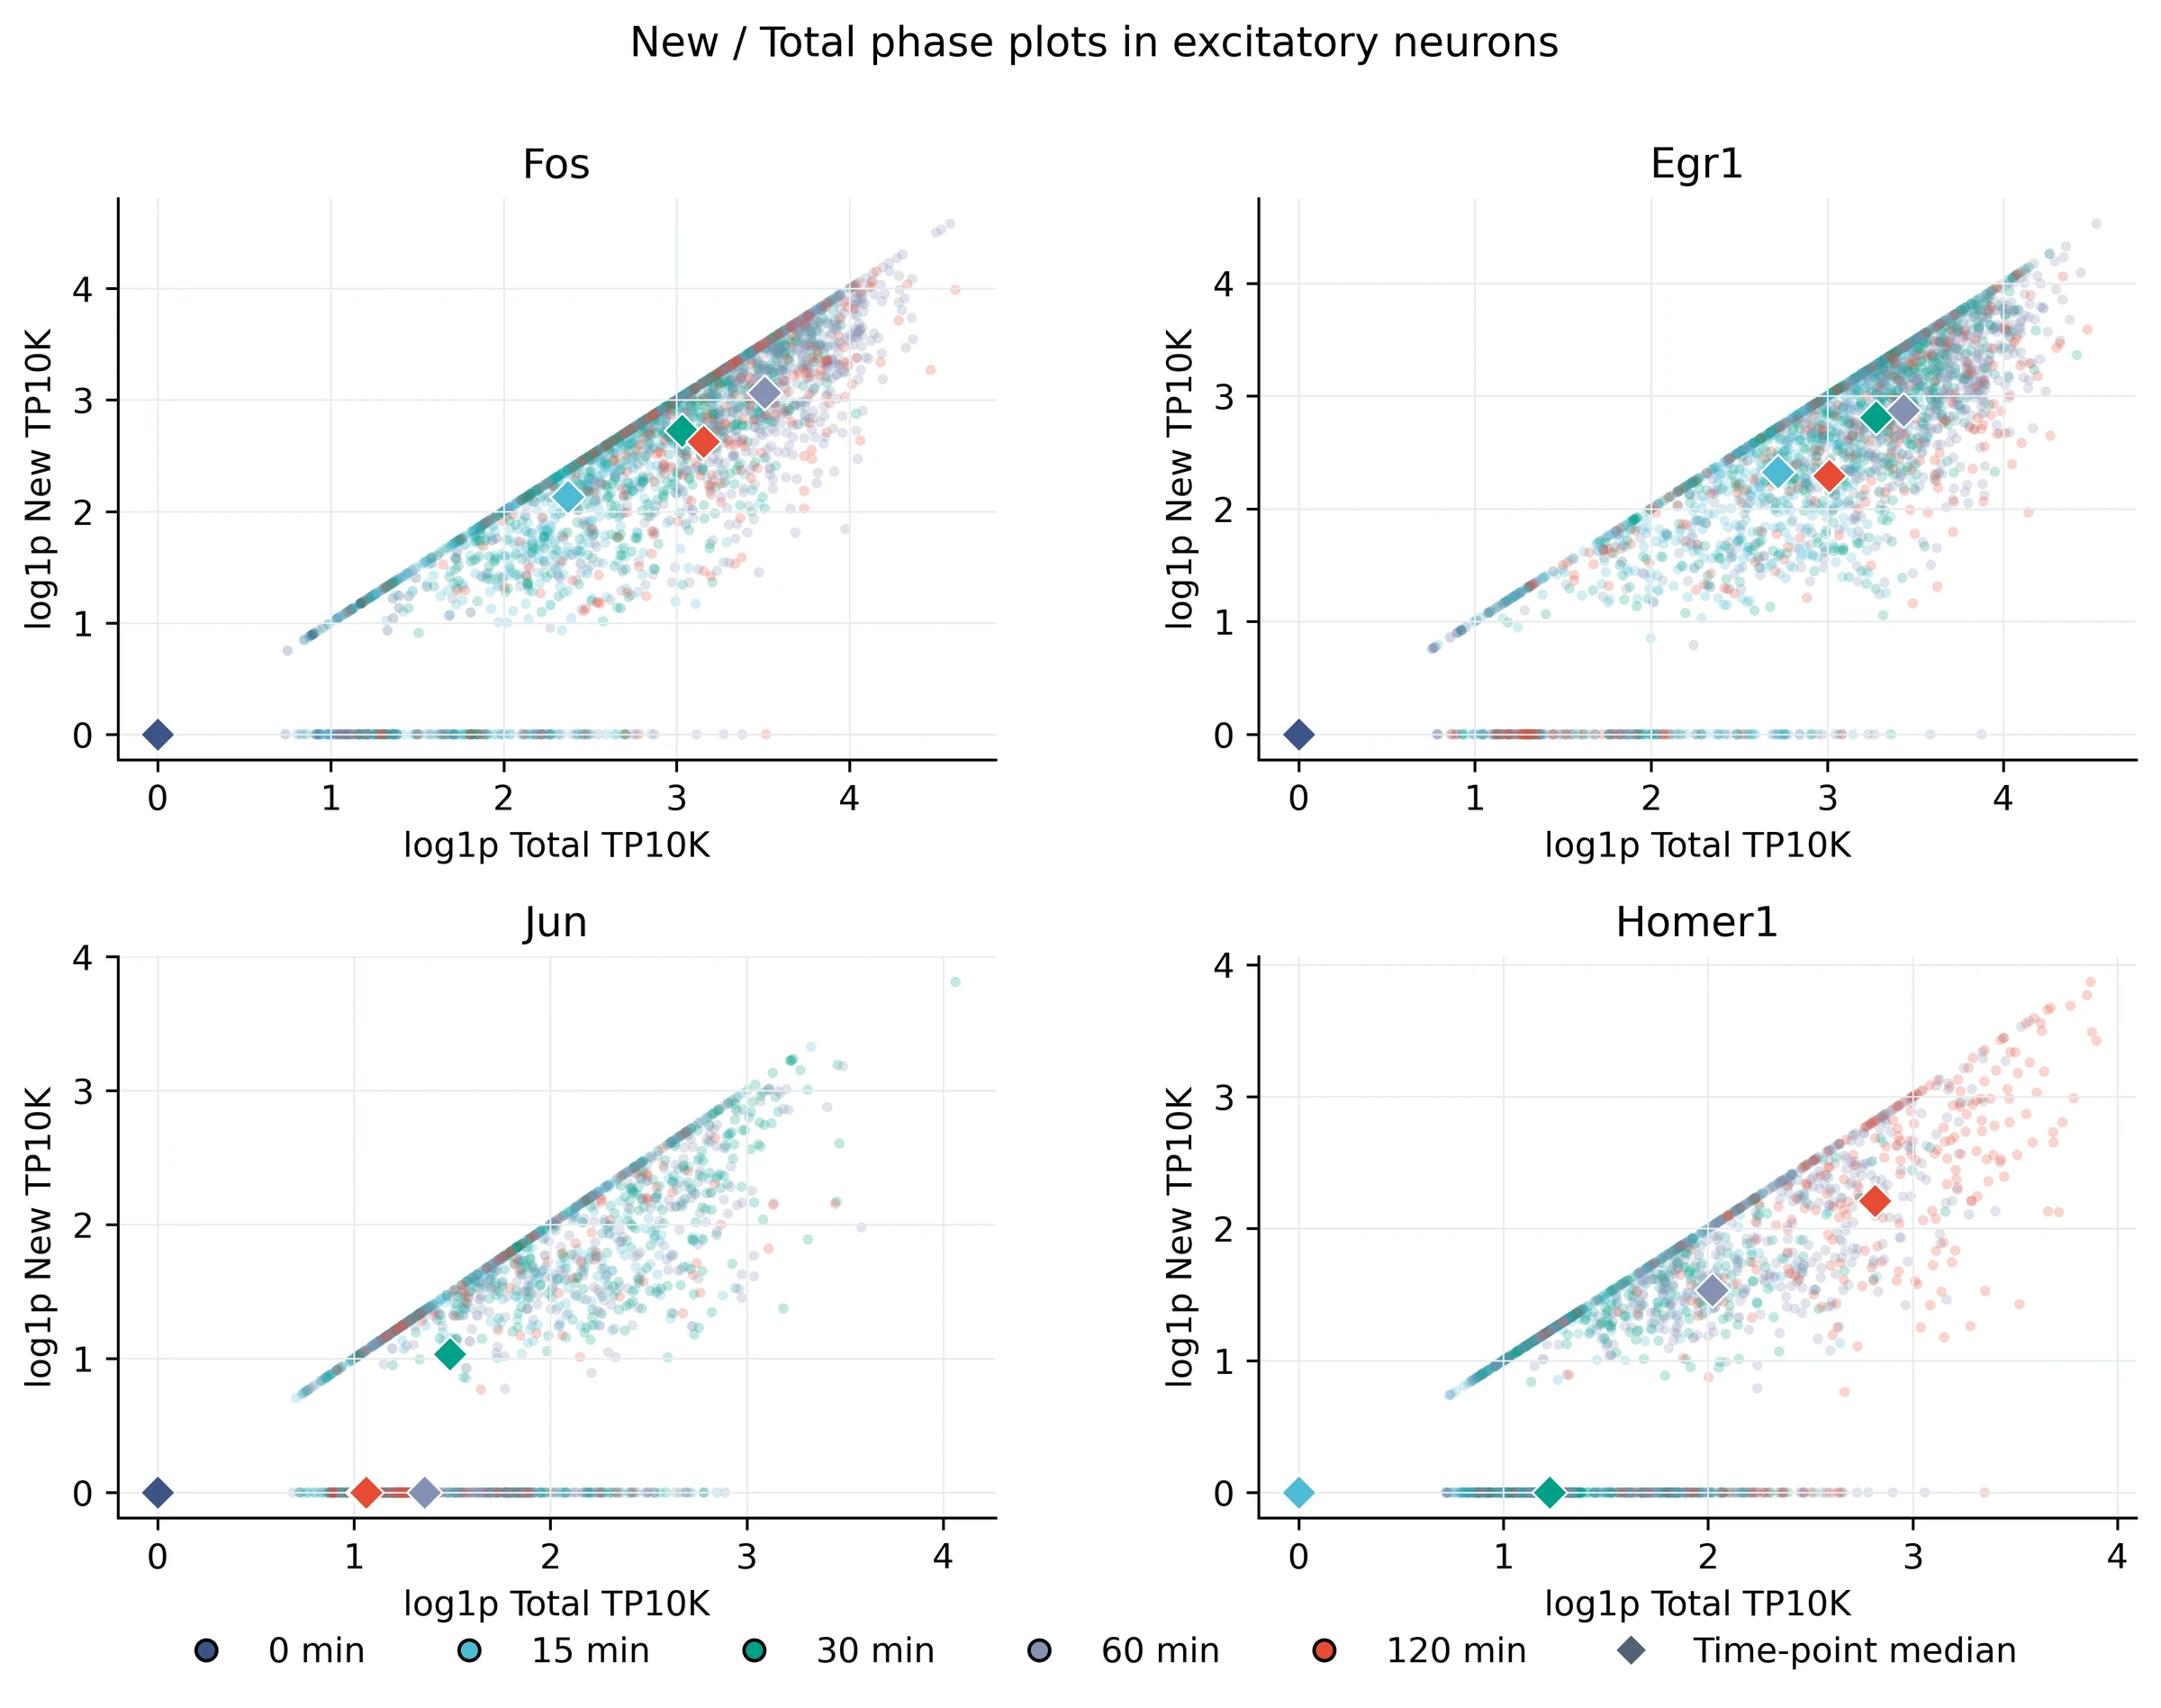
关键基因的New / Old / Total动态


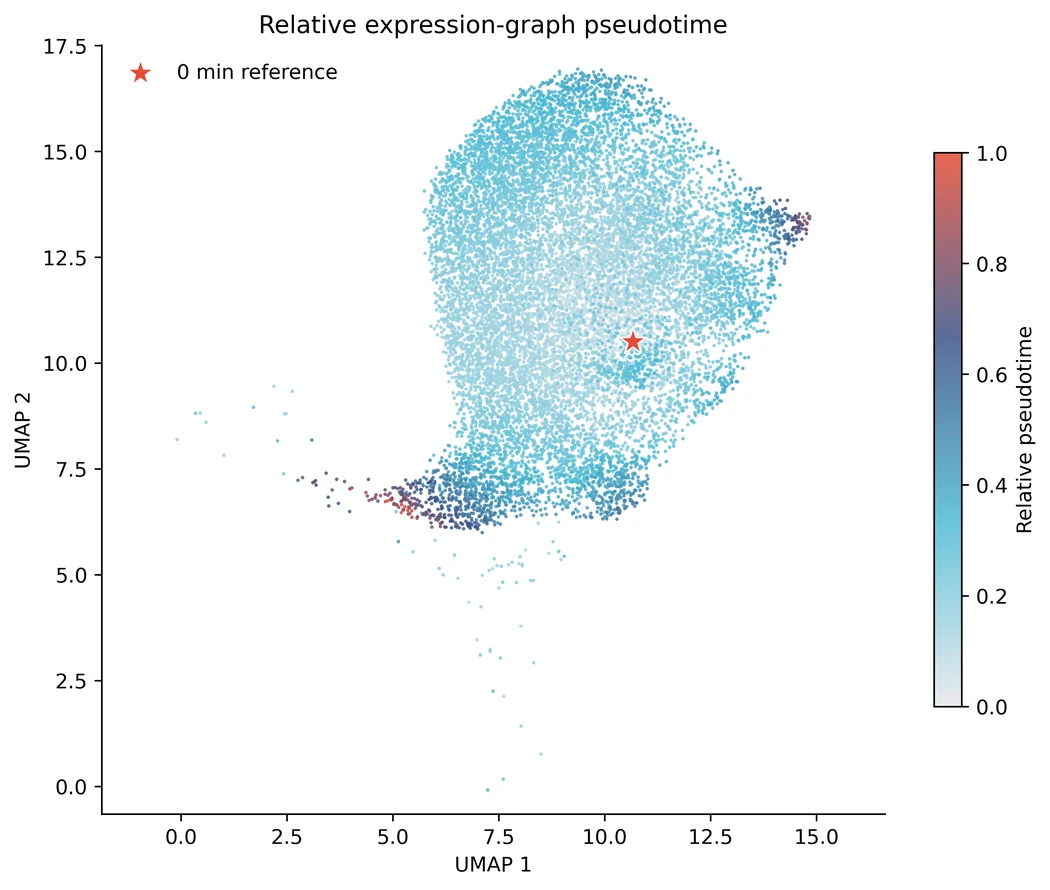
表达图拟时序


RNA Velocity流线


关键基因New / Total动力学相图

​

细胞类型特异性regulon活性


时间响应GO与GSEA

研究案例

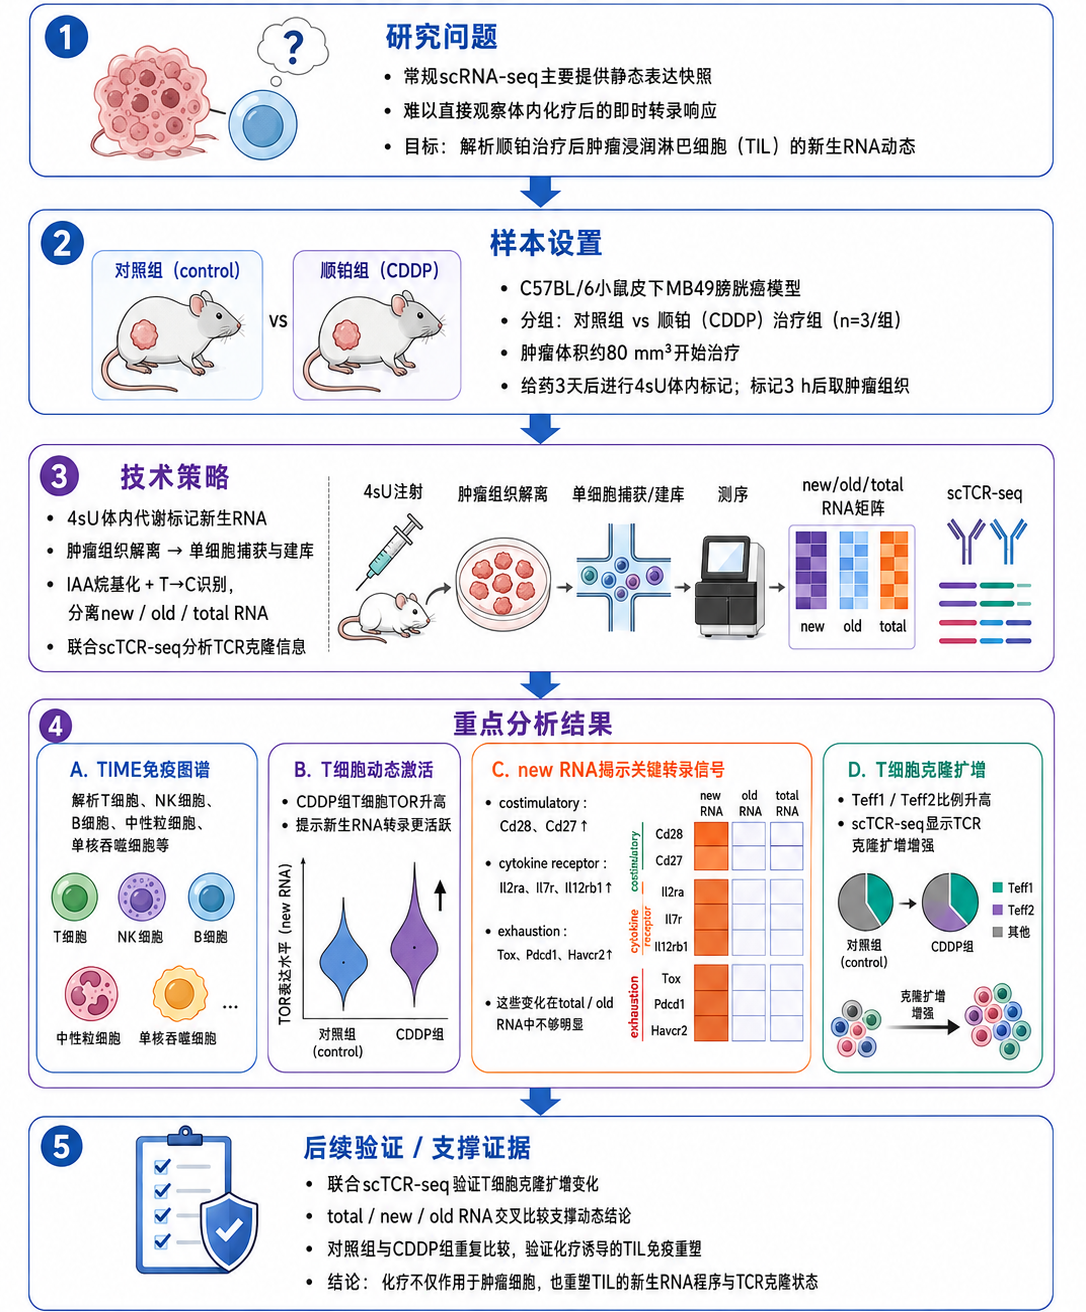
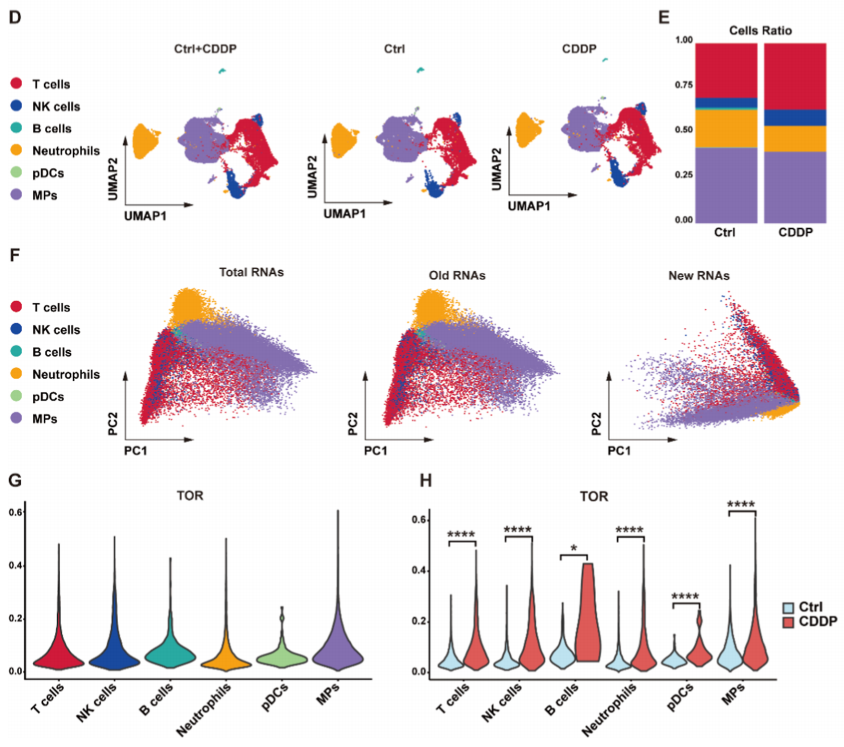
案例一 | 肿瘤免疫:顺铂化疗如何动态重塑肿瘤浸润淋巴细胞?【3】


核心发现:

  • 免疫微环境广泛转录活化:顺铂处理后,T细胞、NK细胞、B细胞、中性粒细胞、pDC及单核吞噬细胞的新生RNA周转率(TOR,即新合成RNA占总RNA的比例)整体显著升高。

  • New RNA独有高灵敏度:在T细胞亚群中,共刺激分子(Cd28、Cd27)、细胞因子受体(Il2ra、Il7r、Il12rb1)及效应/耗竭相关基因(Tox、Pdcd1、Havcr2)的激活在New RNA层面清晰凸显,而在Total RNA和Old RNA中变化并不明显。

  • 连接转录动态与克隆扩增:联合scTCR-seq证实,顺铂治疗提高了效应T细胞(CD8 Teff1 / Teff2)比例并诱导显著的TCR克隆扩增,完整揭示了“化疗诱导新生RNA激活 → 效应T细胞增加 → TCR克隆免疫应答增强”的动态重塑链条。


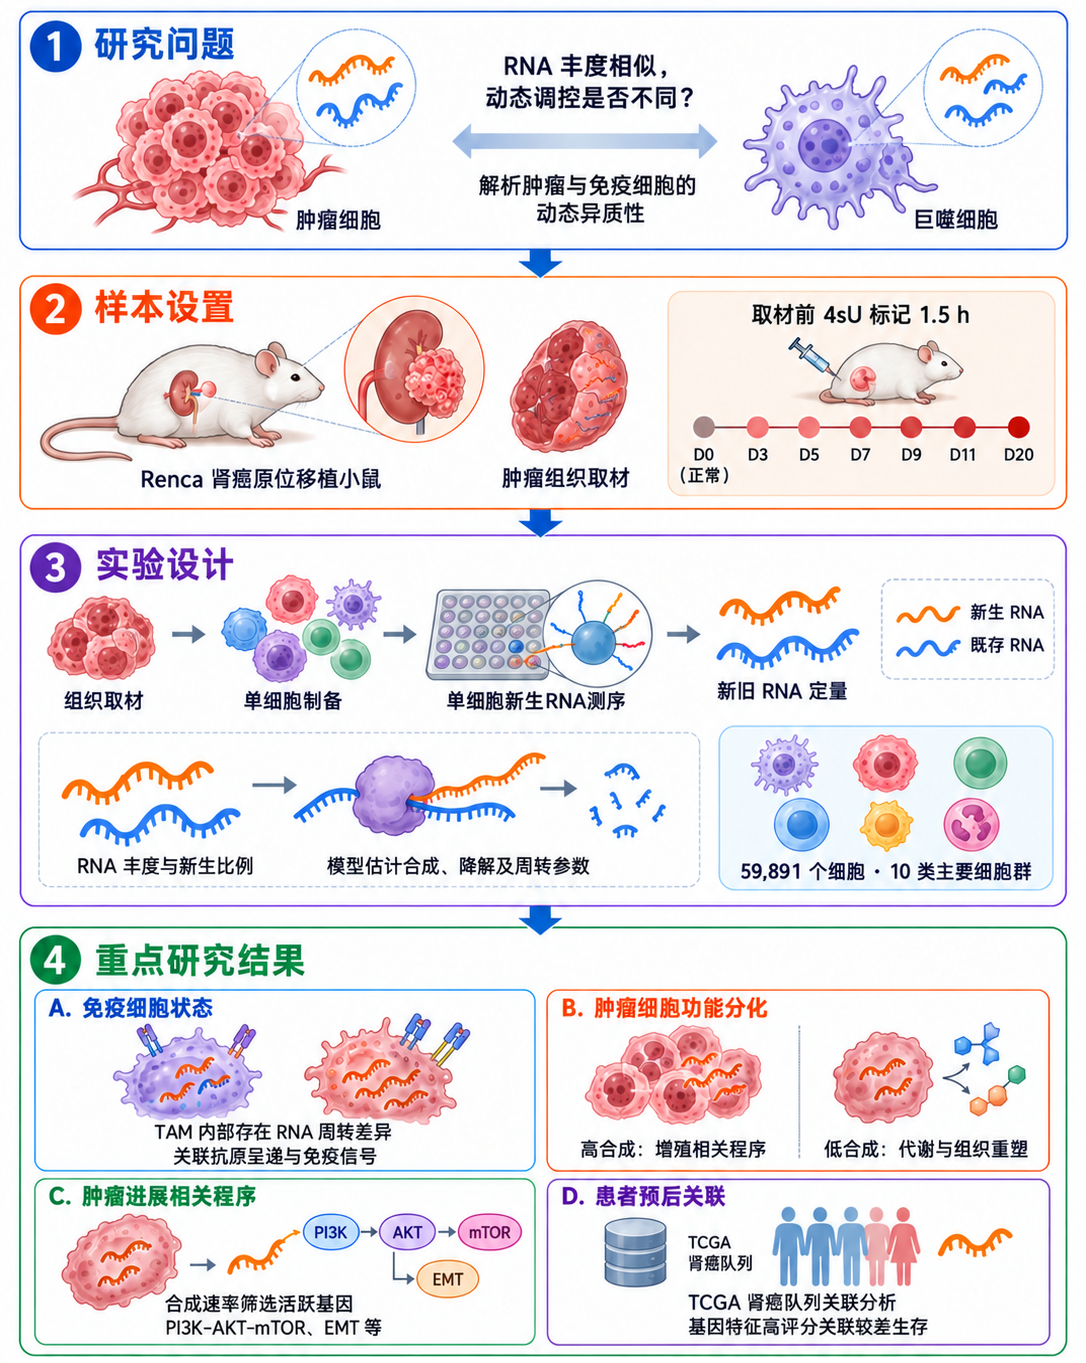
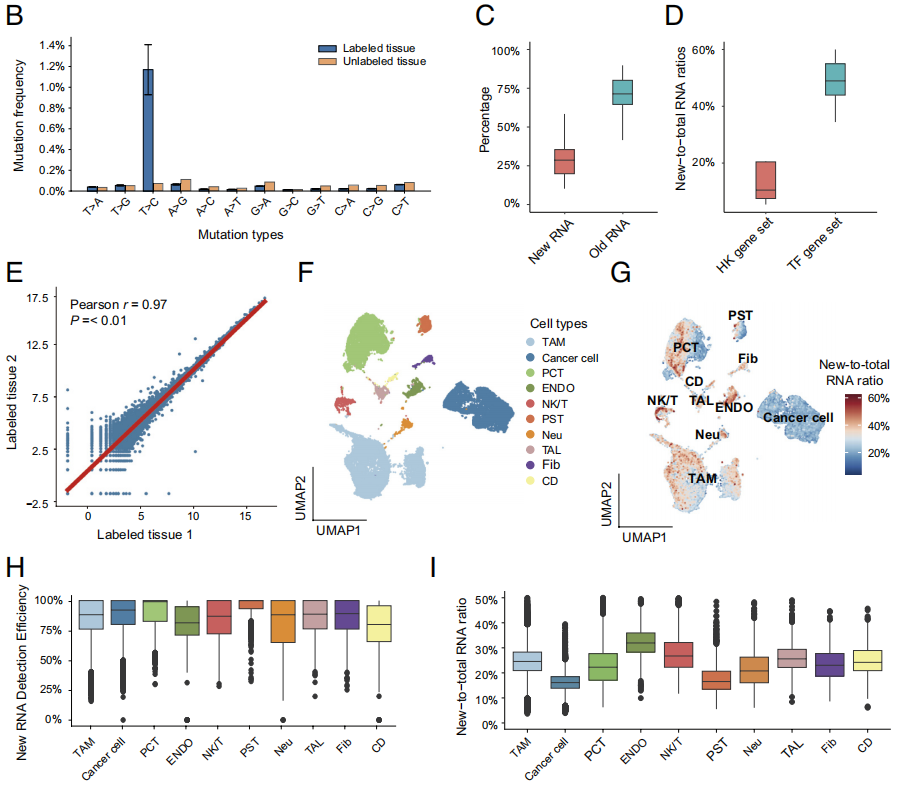
案例二 | 肿瘤动态异质性:在体内看清RNA的“合成—降解”全景【4】


核心发现:

  • 肿瘤相关巨噬细胞四个亚群中,高周转亚群显著富集MHC-II抗原呈递(Cd74、H2-Ab1等)和T细胞激活相关程序。同一细胞亚型内部,也存在明显的动力学异质性;

  • 癌细胞中,高合成速率组富集细胞周期、核糖体生成、未折叠蛋白响应等程序——不同肿瘤亚群采取不同的动力学策略,分别支持快速增殖或基础维持;

  • 用RNA合成速率(而非丰度)筛选Hallmark基因集后,雌激素响应早期、PI3K-AKT-mTOR、EMT等通路与肿瘤进展的时间关联更强,且在TCGA队列中显示出预后价值。


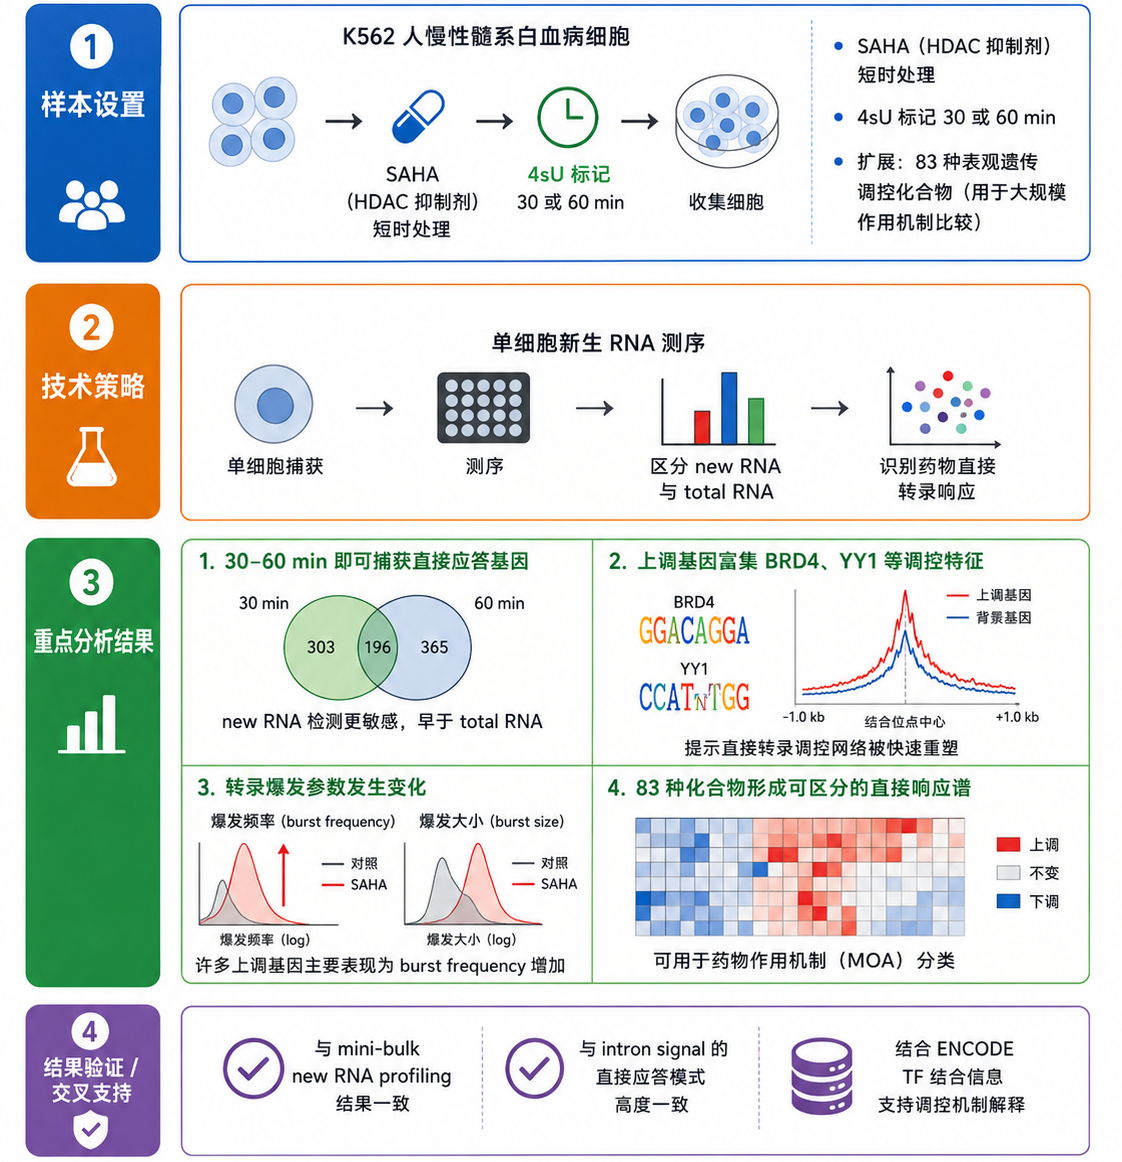
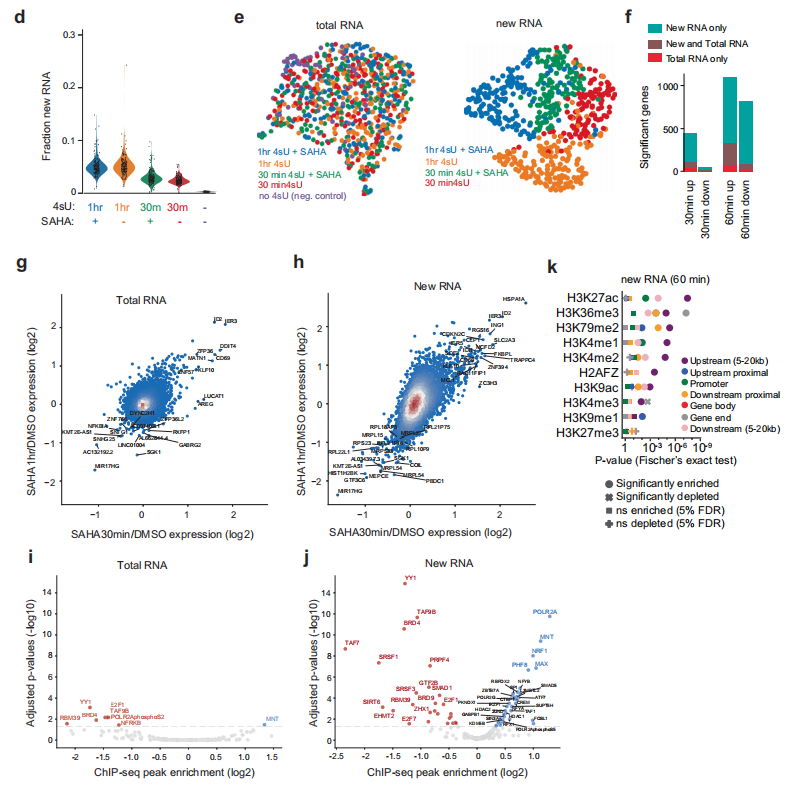
案例三| 药物作用机制:捕获表观遗传药物靶基因与转录爆发机制【4】


核心发现:

  • 揭示上游表观调控网络:结合ENCODE ChIP-seq数据发现,早期直接上调基因的启动子区域高度富集BRD4、YY1等调控因子结合位点,直接印证了HDAC抑制后通过染色质乙酰化重塑转录网络的分子机制。

  • 解析转录爆发(Bursting)参数:动力学建模表明,SAHA诱导的靶基因上调主要是通过提高基因的爆发频率(burst frequency)而非爆发大小(burst size)来实现的;基于这一早期新生RNA响应谱,研究者成功对83种表观遗传化合物进行了精准的作用机制分类。

研究案例

  1. 细胞量:≥ 4×10⁴ 细胞/样本

  2. 活率:>85%

  3. 4sU标记:注射板样本需客户自行注射标记;培养板样本可用组织保存液寄送,由表观生物完成标记

注:样本类型评估、详细操作手册、方案咨询请联系我们或当地销售


扫码咨询


参考文献:

  1. Erhard F, Baptista MAP, Krammer T, et al. scSLAM-seq reveals core features of transcription dynamics in single cells. Nature. 2019;571(7765):419-423.

  2. Rummel T, Sakellaridi L, Erhard F. grandR: a comprehensive package for nucleotide conversion RNA-seq data analysis. Nat Commun. 2023;14(1):3559. Published 2023 Jun 15.

  3. Zhu W, Wu X, Zhao Z, et al. In Vivo Time-Resolved Single-Cell RNA-Seq Reveals Chemotherapy-Induced Transcriptional Dynamics in Tumor Infiltrating Lymphocytes. Anal Chem. 2025;97(6):3438-3448.

  4. Zhang S, Xu Y, Cheng R, et al. Kinetics-seq enables comprehensive profiling of single-cell RNA kinetics in vivo to reveal dynamic tumor heterogeneity. Proc Natl Acad Sci U S A. 2026;123(39):e2534052123.

  5. Hartmanis L, Ramsköld D, Hendriks GJ, et al. Deciphering direct transcriptional effects of epigenetic compounds through large-scale new RNA profiling. Nat Commun. 2025;16(1):6629. Published 2025 Jul 18.


- - - 推荐阅读 - - -